


 Español (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Similares en
SciELO

 Permalink


INTRODUCCIÓN
La mielitis transversa longitudinalmente extensa (MTLE) es un trastorno neurológico infrecuente pero potencialmente grave, que se caracteriza por la inflamación de la médula espinal a lo largo de tres o más segmentos vertebrales consecutivos. Esta afección representa una forma severa de mielitis transversa y suele asociarse con un compromiso funcional significativo debido a la amplia extensión del proceso inflamatorio 1. Clínicamente, la MTLE se manifiesta con una constelación de síntomas neurológicos, que incluyen debilidad muscular de inicio agudo o subagudo, alteraciones sensitivas como parestesias, hipoestesia o anestesia y disfunciones autonómicas, tales como alteraciones en el control vesical e intestinal.
Las etiologías de esta entidad son diversas y pueden clasificarse en tres grandes grupos: autoinmunes, infecciosas y paraneoplásicas. Dentro del grupo de causas autoinmunes, se destacan la neuromielitis óptica asociada a anticuerpos anti-aquaporina-4 (anti-AQP4), la encefalomielitis asociada a anticuerpos anti-MOG (anti-myelin oligodendrocyte glycoprotein), y enfermedades del espectro de la esclerosis múltiple. Por otro lado, agentes infecciosos tanto bacterianos como virales también han sido implicados en el desencadenamiento de esta patología, particularmente en pacientes previamente inmunocompetentes. En los últimos años, se ha documentado que ciertas infecciones virales, como la causada por el virus SARS-CoV-2, pueden actuar como desencadenantes de MTLE, probablemente a través de mecanismos inmunomediados o fenómenos de mimetismo molecular 1.
El diagnóstico oportuno y preciso de la MTLE se apoya de manera fundamental en la resonancia magnética (RM) de la médula espinal, que permite identificar no solo la extensión longitudinal de la lesión, sino también sus características morfológicas y su comportamiento frente al contraste. Este estudio por imágenes es esencial para diferenciar entre las múltiples etiologías posibles y para guiar el abordaje terapéutico inicial 2. Además, la RM permite descartar otras causas estructurales o compresivas que pudieran simular un cuadro similar, lo que refuerza su valor en el contexto clínico.
REPORTE DE CASO
Se presenta el caso de una mujer de 33 años, previamente sana, que acudió al servicio de emergencias por un cuadro de déficit neurológico motor progresivo. Una semana antes del ingreso había iniciado con parestesias en ambas manos y sensación urente cervical que irradiaba hacia los miembros superiores. Tres días antes de la consulta comenzó con debilidad simétrica en miembros superiores, que progresó en menos de 48 horas hacia los miembros inferiores, evolucionando a cuadriparesia severa con imposibilidad para la marcha. Asoció dificultad para iniciar la micción, sin incontinencia fecal ni fiebre.
En el examen neurológico se evidenció cuadriparesia simétrica (fuerza MRC: MS 3/5, MI 2/5), hiporreflexia generalizada y un nivel sensitivo definido en T4. Las funciones de pares craneales se encontraban preservadas. Presentaba dolor cervical exacerbado por la flexión, compatible con signo de Lhermitte.
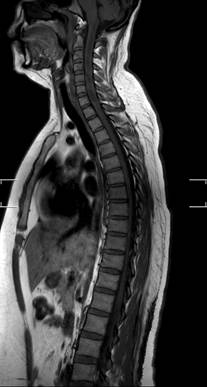
Se realizó una resonancia magnética cervicotorácica, que mostró una lesión hiperintensa en T2, intramedular, expansiva, de distribución longitudinalmente extensa desde C2 hasta T4-T5, sin realce significativo tras la administración de contraste. Los hallazgos fueron compatibles con mielitis transversa longitudinalmente extensa (MTLE).
La punción lumbar reveló líquido cefalorraquídeo claro, con pleocitosis linfocitaria moderada (22 células/mm³), proteínas elevadas (85 mg/dL), glucorraquia normal y bandas oligoclonales negativas, hallazgos sugestivos de un proceso inflamatorio medular no asociado a esclerosis múltiple.
Se realizaron estudios de neuroconducción motora y sensitiva en miembros superiores e inferiores, así como electromiografía de aguja en músculos representativos de cada segmento (bíceps braquial, cuádriceps, tibial anterior). Los resultados mostraron velocidades de conducción motora y sensitiva dentro de los rangos normales, sin evidencia de bloqueo de conducción, prolongación de latencias ni disminución de amplitudes. La electromiografía de aguja no reveló signos de denervación aguda, fibrilaciones, ondas positivas ni cambios crónicos en la morfología de los potenciales de unidad motora. Estos hallazgos apoyan un origen central del déficit motor, consistente con la MTLE.
Se solicitó además estudios serológicos, infecciosos y autoinmunes (tabla 1), incluyendo anticuerpos anti-AQP4 y anti-MOG, cuyos resultados se encontraban pendientes al momento de esta presentación.
La paciente recibió pulsoterapia con metilprednisolona intravenosa (1 g/día durante cinco días), seguida de prednisona oral en esquema descendente, con evolución favorable. En la semana posterior al tratamiento presentó mejoría progresiva de la fuerza (MS 4/5, MI 3/5) y recuperación parcial de la función vesical. Continúa en seguimiento por neurología y en programa de rehabilitación.
Tabla 1 Hallazgos laboratoriales de la paciente
| ESTUDIOS COMPLEMENTARIOS | ||
|---|---|---|
| DETERMINACIÓN | RESULTADO | RANGO |
| Complemento C3 | 166 mg/dL | 90-180 mg/dl |
| Complemento C4 | 34 mg/dL | 10-40 mg/dl |
| HIV, anticuerpos (Ac/Ag) | No reactivo | No reactivo |
| Hepatitis B, antígeno de superficie | 0,34 | No reactivo: menor a 0,9 |
| Hepatitis C, anticuerpos | 0,04 | No reactivo: menor a 0,9 |
| Toxoplasmosis, anticuerpos IgM | 0,2 UI/mL No reactivo | No reactivo: menor a 0,8 UI/mL |
| Rubeola, anticuerpos IgG | 14,30 UI/mL Reactivo | No reactivo: menor a 10 UI/mL Reactivo: mayor a 10 UI/mL |
| Rubeola, anticuerpos IgM | 0,2 UI/mL No reactivo | No reactivo: menor a 0,8 UI/mL |
| Citomegalovirus, anticuerpos IgM | 0,2 UI/mL No reactivo | No reactivo: menor a 0,7 UI/mL |
| VDRL | No reactivo | |
| *Anti- AQP4 | Resultado no disponible | |
| **Anti- MOG | Resultado no disponible | |
*Anti-AQP4: anticuerpos anti-aquaporina-4
**Anti-MOG: anti-myelin oligodendrocyte glycoprotein
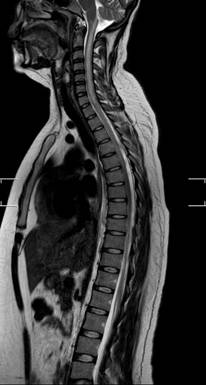
Figura 1 Resonancia magnética de columna cervical y torácica, secuencia T2 sagital, que muestra lesión intramedular hiperintensa y longitudinalmente extensa desde C2 hasta T4-T5, con leve expansión del cordón medular. Hallazgos compatibles con mielitis transversa longitudinalmente extensa.
DISCUSIÓN
La MTLE es una entidad poco frecuente, pero de gran relevancia clínica debido a su potencial de causar discapacidad neurológica significativa si no se diagnostica y trata a tiempo 3. Se caracteriza por la inflamación de la médula espinal que se extiende a lo largo de tres o más segmentos vertebrales contiguos, lo cual se traduce en una presentación clínica más agresiva en comparación con otras formas de mielitis transversa 4,5.
Diversas etiologías han sido asociadas a la MTLE, incluyendo trastornos autoinmunes como la neuromielitis óptica, el espectro asociado a anticuerpos anti-MOG, el lupus eritematoso sistémico LES y el síndrome de Sjögren 6-8. También se ha observado esta presentación en infecciones virales, síndromes paraneoplásicos, deficiencias metabólicas (como la deficiencia de B12) y en el contexto de reacciones postvacunales 9,10. En muchos casos, la MTLE representa la manifestación inicial de una enfermedad sistémica previamente no diagnosticada, lo que subraya la importancia de una evaluación integral del paciente 11.
Clínicamente, los pacientes presentan una progresión rápida de síntomas motores, sensitivos y autonómicos. La debilidad motora, generalmente simétrica, puede acompañarse de alteraciones esfinterianas y dolor neuropático. La gravedad de los síntomas en la fase aguda suele correlacionarse con la extensión de la lesión medular observada por resonancia magnética 12,13.
La RM es la herramienta diagnóstica de elección, permitiendo visualizar lesiones hiperintensas en T2 que se extienden longitudinalmente en la médula espinal. Además, la administración de gadolinio puede evidenciar captación del contraste, lo que sugiere disrupción de la barrera hematoencefálica 14. En estos pacientes, es fundamental complementar el estudio con análisis del líquido cefalorraquídeo y pruebas serológicas para la detección de anticuerpos anti-AQP4 y anti-MOG, con el fin de orientar el diagnóstico hacia una causa específica 15.
El tratamiento de primera línea consiste en la administración de corticoides intravenosos en altas dosis, como la metilprednisolona, durante un período de 3 a 5 días. En casos refractarios o con mala respuesta clínica, se recomienda considerar la plasmaféresis o la administración de inmunoglobulina intravenosa como terapias de rescate. La evidencia también sugiere que, en casos seleccionados, el uso temprano de inmunosupresores como rituximab, azatioprina o micofenolato mofetilo puede ser beneficiosos para prevenir recaídas o progresión de la enfermedad subyacente 15.
El pronóstico es variable y depende de múltiples factores, incluyendo la etiología, la extensión de la lesión, el tiempo transcurrido hasta el inicio del tratamiento y la respuesta terapéutica inicial. A pesar de un manejo adecuado, algunos pacientes pueden desarrollar secuelas a largo plazo como debilidad residual, espasticidad, disfunción vesical o dolor crónico 13. Por esta razón, el seguimiento neurológico a largo plazo es fundamental, así como la rehabilitación temprana para maximizar la recuperación funcional y mejorar la calidad de vida del paciente.
En conclusión, la MTLE representa una urgencia neurológica que requiere un abordaje diagnóstico y terapéutico rápido y coordinado. La identificación de una causa subyacente, el inicio temprano del tratamiento y el seguimiento multidisciplinario son pilares fundamentales para optimizar el pronóstico.

