


 Español (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Similares en
SciELO

 Permalink


INTRODUCCIÓN
La enfermedad de Fabry (EF) es un trastorno multisistémico de almacenamiento lisosómico ligado al cromosoma X causado por mutaciones en el gen GLA, que codifica la enzima lisosomal α-galactosidasa (α-Gal A) 1,2. La actividad reducida de la α-GAL A o su ausencia ocasiona la acumulación progresiva y sistémica de glicolípidos, principalmente globotriaosilceramida (Gb3) y su forma desacilada globotriaossilesfingosina (lyso-Gb3), en plasma y en los lisosomas de diferentes tipos de células, sobre todo en las células endoteliales vasculares 1,2.
La EF es una enfermedad rara, con tasas de incidencia en población general que oscilan entre 1 caso por cada 476 000 nacidos vivos y 1 caso por cada 117 000 nacidos vivos 3.
Hay dos fenotipos de EF: el clásico y el tardío. La presentación clásica es el fenotipo más grave, afecta predominantemente a varones. Los síntomas ocurren desde la infancia o adolescencia e incluyen dolor neuropático, angioqueratomas, córnea verticilada, intolerancia al calor y síntomas gastrointestinales; con el tiempo (tercera y cuarta década de la vida), aparecen síntomas relacionados con el deterioro sistémico progresivo como insuficiencia renal, cardiopatías y eventos cerebrovasculares 4-6.
Por otra parte, los pacientes con el fenotipo tardío no suelen presentar las manifestaciones típicas de la DF clásica, pero con el tiempo desarrollan complicaciones cardíacas y renales, las cuales son clínicamente evidentes solo entre la quinta y la octava década de la vida, cuando los pacientes con DF clásica se verían gravemente afectados o habrían fallecido 5.
Se ha descrito que la evaluación de la actividad enzimática puede utilizarse para el diagnóstico de la EF: los niveles de α-GAL suelen ser bajos y una actividad enzimática <15% constituye un hallazgo diagnóstico de la enfermedad, sin embargo, los falsos negativos son frecuentes en mujeres y en algunas variantes en los hombres. Otra forma de diagnóstico son los niveles de liso - Gb3 en orina y sangre, donde niveles altos son sugestivos de la enfermedad. No obstante, lo anterior, el estándar de oro para el diagnóstico en ambos sexos es el análisis genético en busca de variantes en el gen α-GAL, aunque su alto costo dificulta su uso generalizado 4. Es importante tener en cuenta que en 95% de los casos la EF es causada por mutaciones puntuales y el 5% restante, por alteraciones en el número de copias, por lo que se recomienda un estudio de secuenciación completa (7.
A continuación, se presenta el caso de un hombre de 33 años que fue diagnosticado con EF (evaluación de actividad enzimática y secuenciación del gen GLA), quien, ante la no disponibilidad de un tratamiento adecuado en el país, falleció 4 años después del diagnóstico por complicaciones del deterioro de la función renal asociado a la EF. Además, se destaca que, luego del diagnóstico, se realizó un tamizaje familiar mediante prueba de cascada, identificando 31 casos adicionales.
CASO CLÍNICO
Hombre de 33 años que acudió al servicio de urgencias de un hospital de tercer nivel de atención en Huancayo (Perú) en julio de 2020. Durante la valoración, el paciente refirió que, desde hacía aproximadamente 5 años, sufría dolor articular recurrente en las extremidades superiores e inferiores, problemas visuales y cefaleas frecuentes; también mencionó la aparición progresiva de hiperpigmentación de la piel en el dorso y la región periumbilical, todos de presentación paulatina y durante esos últimos cinco años. Asimismo, en enero de 2020, en el Hospital de Chincha Alta - Ica, había sido diagnosticado con enfermedad renal crónica (ERC) en estadio IV, hipertensión arterial y anemia crónica. Fue manejado con hemodiálisis y medicación farmacológica de forma irregular (losartán, carbonato de calcio, vitamina D y medidas nutricionales).
En la primera atención en el servicio de urgencias, se evidenció la presencia de una presión arterial con valores de 170/95 mmHg hasta 195/100 mmHg, y fue dado de alta con indicaciones de seguir de forma estricta las pautas farmacológicas y no farmacológicas para la ERC e HTA, así como acudir a cita ambulatoria de genética.
La evaluación multidisciplinar puso en evidencia, además: hipertrofia ventricular izquierda, angioqueratomas múltiples, acroparestesia en todas las extremidades, hipohidrosis, bronquitis crónica, hipoacusia, tinnitus, depresión y ansiedad.
El 15 de agosto acudió a su cita en el área de genética y a la ampliación de anamnesis destacó que, respecto a los antecedentes familiares, el paciente informó que su padre tenía ERC y diabetes mellitus tipo 2, y había muerto prematuramente a los 55 años. Además, tenía siete hermanos (cinco varones y dos mujeres), de los cuales dos varones fallecieron de forma prematura a una edad aproximada de 47 y 40 años de causa incierta, según refiere.
Teniendo en cuenta estos síntomas, comorbilidades y antecedentes familiares, se sospechó de EF, por lo que se realizaron una prueba de biomarcador para Lyso-GL-3 (Lyso-Gb3) y un estudio enzimático en gota de sangre seca sobre papel de filtro (DBS, por su nombre en inglés Dried Blood Spot). Durante el tiempo de espera, el paciente mantuvo una discreta regularidad en el tratamiento de sus enfermedades crónicas, manifestando mejoría leve de síntomas. El 1 de noviembre se detecta hallazgos laboratoriales propios de EF (niveles elevados de Lyso-GL-3 (79ng/mL) y bajos α-GAL (0.58 nmol/ml/hora)). Una vez diagnosticado, se solicitó secuenciación del gen GLA.
El 5 de diciembre de 2020 se confirmó de manera concluyente el diagnóstico de EF, ya que en la secuenciación del gen GLA se identificó la variante patogénica chrX:101.398.906 C>T, la cual provoca la sustitución del aminoácido arginina por glutamina en el codón 227 (p.Arg227Gln, ENST00000218516). No se pudo iniciar terapia de reemplazo enzimático (TRE), ya que, en nuestra región, era la primera vez que se diagnosticaba una enfermedad rara con posible tratamiento. Por el avance de la enfermedad se gestionó la TRE mediante donación la cuál demoró aproximadamente más de 2 años hasta su llegada al país, pero ésta no fue aplicada por cuestiones administrativas que negaron su uso. Mientras tanto se indicó al paciente asistir a controles periódicos para monitorización de su condición clínica y enfermedades, al que se agregó una miocardiopatía hipertrófica, a las cuáles siempre fueron irregulares por aspectos socioeconómicos desfavorables.
El 13 de mayo de 2023 se reportó progresión de la ERC a estadio 5 (tasa de filtración glomerular de 7,15 ml/min/1,73m2), por lo que se recomendó regularidad en asistencia a hemodiálisis (tres veces por semana). Durante el tratamiento, el paciente presentó infecciones gastrointestinales recurrentes, infecciones de catéter venoso central, la función renal siguió deteriorándose hasta que eventualmente en enero de 2024, ingresó como un paciente no identificado (NN) a sala de shock-trauma con infarto agudo de miocardio sin responder a las medidas instauradas y falleciendo en dicha área.
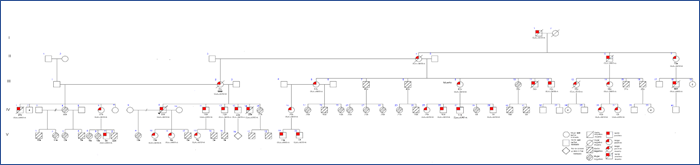
Por otro lado, se realizaron pruebas en cascada para identificar otros miembros afectados por EF en la familia del paciente, dado que la enfermedad sigue un patrón de herencia recesivo ligado al cromosoma X, se incluyeron tanto varones como mujeres de diferentes generaciones. Así, se identificó la variante chrX:101.398.906 C>T (p.Arg227Gln, ENST00000218516) en 31 familiares distribuidos de la siguiente manera (Figura 1):
- I generación: bisabuelo del paciente (1).
- II generación: abuela (4), tío abuelo (6) y tía abuela (7).
- III generación: madre (2), 4 tías (5, 9, 13, 14), 3 tíos (11, 12, 18)
- IV generación: paciente (9),4 hermanos (11, 12, 13, 14), 5 primas (6, 16, 25, 36, 37), 4 primos (1, 26, 27, 29)
- V generación: 2 hijas (10, 11), 1 sobrina (13), 3 sobrinos (7, 19, 20).
Además, la presencia de la mutación GLA:c.680G>A, típica de EF, se confirmó en 30 de los 31 familiares.
Luego de indagar por las manifestaciones clínicas de los individuos con EF (caso índice + 31 familiares), ya sea de forma directa o indirecta (mediante reporte de otros familiares cercanos), se encontró lo siguiente: las manifestaciones clínicas más frecuentes fueron acroparestesias (62,5%; n=20) hipohidrosis (59,37%; n=19), angioqueratomas (56,25%; n=18) y ERC (21,87%; n=7). Entre las alteraciones gastrointestinales se registraron diarrea intermitente (9,4%; n=3), pérdida de peso (12,5%; n=4) y náuseas (3,1%; n=1). También se documentaron casos aislados de hipertrofia del ventrículo izquierdo (3,1%; n=1), infarto de miocardio (3,1%; n=1), cataratas tempranas (3,1%; n=1), tinnitus (3,1%; n=1), mareo (3,1%; n=1) y síntomas neuropsicológicos como depresión, ansiedad o dificultades adaptativas (3,1%; n=1). No se registraron manifestaciones otorrinolaringológicas relevantes ni eventos cerebrovasculares. Nueve individuos (28,1%; n=9) fueron asintomáticos. Las manifestaciones clínicas de los 32 casos de enfermedad de Fabry se resumen en la tabla 1.
Tabla 1 Manifestaciones clínicas en el caso índice y sus familiares con mutaciones asociadas a la enfermedad de Fabry (n=32).
| Manifestaciones Clínicas | Familiares con enfermedad de Fabry (n=32) | % | |
| Asintomático | 9 | 28,12 | |
| Dermatología | Hipohidrosis | 19 | 59,37 |
| Angioqueratoma | 18 | 56,25 | |
| Gastrointestinal | Nauseas | 1 | 3,10 |
| Diarrea intermitente | 3 | 9,40 | |
| Distensión abdominal | 1 | 3,10 | |
| Pérdida de peso | 4 | 12,50 | |
| Cardiológico | Hipertrofia del ventrículo izquierdo | 1 | 3,10 |
| Infarto al miocardio | 1 | 3,10 | |
| Nefrológico | Enfermedad renal en etapa terminal | 7 | 21,90 |
| Neurológico | Acroparestesia | 20 | 62,50 |
| Oftalmológico | Cataratas tempranas | 1 | 3,10 |
| Otorrinolaringológico | Pérdida de audición | 2 | 6,30 |
| Tinnitus | 1 | 3,10 | |
| Mareo | 1 | 3,10 | |
| Neuro-psicológico | Frecuentes: depresión, ansiedad, ataques de pánico, dificultades en la función adaptativa social | 1 | 3,10 |
| Pulmonar | Tos seca | 2 | 6,30 |
DISCUSIÓN
La enfermedad de Fabry (EF) es un trastorno de depósito lisosomal ligado al cromosoma X, ocasionado por mutaciones en el gen GLA, responsable de la síntesis de la enzima α-galactosidasa A. La deficiencia o ausencia de esta enzima causa acumulación de globotriaosilceramida (Gb3) en múltiples órganos, originando una patología multisistémica que conduce a complicaciones renales, cardiacas o cerebrovasculares y muerte prematura, usualmente en la cuarta o quinta década de vida 8-10. Se han identificado más de 1000 mutaciones del gen GLA, aunque la correlación genotipo-fenotipo no siempre es evidente.
Se presenta el caso de un paciente peruano diagnosticado con EF a los 33 años (variante patogénica chrX:101.398.906 C>T), quien falleció a los 37 años debido a complicaciones de enfermedad renal en etapa terminal. Este constituye, hasta donde sabemos, el primer caso reportado en la región de Junín. Tras la aplicación de pruebas de cascada en familiares, se detectó la variante GLA:c.680G>A en 31 individuos.
La EF puede clasificarse en forma clásica o no clásica (también llamada tardía) 9,11. La variante clásica suele manifestarse desde la infancia con dolor neuropático, córnea verticilada, hipohidrosis, síntomas gastrointestinales y angioqueratomas. Con el tiempo, los pacientes desarrollan insuficiencia renal crónica (ERC), miocardiopatía hipertrófica, arritmias, hipoacusia y accidentes cerebrovasculares. En contraste, la forma tardía puede carecer de síntomas iniciales y presentar compromiso limitado, generalmente cardiaco 9-13. Nuestro paciente presentó un fenotipo tardío, con ERC, hipertensión y anemia desde la cuarta década. En sus familiares, los síntomas más comunes fueron acroparestesias, hipohidrosis, angioqueratomas y ERC.
Si bien antes se consideraba que las mujeres eran portadoras asintomáticas, actualmente se reconoce que pueden presentar manifestaciones variables en intensidad, órganos afectados e inicio. En general, el debut de los síntomas en mujeres tiende a ocurrir más tarde 14,15. Entre las 15 mujeres de la familia, 8 fueron asintomáticas y las demás presentaron manifestaciones leves como acroparestesias, hipohidrosis, angioqueratomas y, en un caso, diarrea recurrente en la infancia.
El tamizaje familiar mediante pruebas de cascada, tras la identificación de un caso índice, es fundamental para un diagnóstico precoz. En la práctica clínica, la detección suele ser tardía, lo que retrasa el inicio de la terapia cuando ya existe daño irreversible, reduciendo el beneficio del tratamiento 9,15.
En Junín y otras regiones del Perú, el diagnóstico temprano de la EF enfrenta grandes limitaciones. La escasez de pruebas genéticas obliga al envío de muestras a Lima o al extranjero, lo que encarece el proceso. Además, la falta de cobertura de enfermedades raras en los seguros públicos y la baja disponibilidad de especialistas en genética y enfermedades raras complican aún más la situación.
El tratamiento actual incluye la terapia de reemplazo enzimático (TRE) con agalsidasa beta (1 mg/kg cada 2 semanas) y la terapia oral con migalastat, una chaperona farmacológica; la TRE ha demostrado eficacia en estabilizar la enfermedad, mejorar calidad de vida y reducir complicaciones graves 16.
En nuestro paciente, el diagnóstico se obtuvo en un tiempo relativamente breve: 3 meses tras la primera consulta de urgencias se midió la actividad enzimática, y 4 meses después se confirmó la mutación genética. Sin embargo, por motivos administrativos no recibió tratamiento oportuno. La primera administración de TRE en el Perú ocurrió recién el 15 de febrero de 2024 en el Hospital María Auxiliadora del MINSA, más de tres años después del diagnóstico del paciente. Para ese momento, su función renal estaba gravemente deteriorada y falleció en noviembre de 2024.
Este caso resalta la necesidad urgente de implementar programas de diagnóstico y tratamiento temprano de EF en el Perú, con especial atención a la descentralización de pruebas genéticas, la cobertura de terapias y la capacitación en enfermedades raras, para evitar desenlaces fatales prevenibles.

