


 Español (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Similares en
SciELO

 Permalink


INTRODUCCIÓN
La esclerosis múltiple (EM) es una enfermedad autoinmune inflamatoria crónica del sistema nervioso central (SNC) caracterizada por desmielinización, daño axonal y neurodegeneración, lo que da lugar a lesiones diseminadas en el tiempo y el espacio. El curso de esta enfermedad es muy imprevisible, puede variar entre relativamente benigna, y algo incapacitante, hasta devastadora, a medida que se perturba la comunicación entre el cerebro y otras partes del cuerpo 1,2.
Esta enfermedad, sigue siendo una causa importante de discapacidad en adultos jóvenes 2. Europa y Norte América son regiones de alta prevalencia con más de 100 casos por 100.000 habitantes, la prevalencia es intermedia baja en América Latina que presenta 1.5-38 casos por 100.000 habitante 3. En Paraguay, los últimos datos obtenidos entre 2020-2022 arrojaron una prevalencia de 11 por cada 100.000 habitantes 4.
Han pasado más de 2 siglos desde que Charcot, Carswell, Cruveilhier y otros describieran las características clínicas y patológicas de la EM, en cambio, continúa siendo un reto el conocimiento de su patogenia 1. A pesar de los vastos estudios desde su descubrimiento, no se han encontrado resultados concluyentes que asocien autoantígenos, autoanticuerpos o agentes infecciosos inequívocamente con la EM. Hasta el momento, se conoce que los linfocitos autorreactivos acceden al SNC e inician una cascada patógena dando como resultado desmielinización, degeneración neuroaxonal, pérdida sináptica, oligodendrogliopatía retrógrada que resulta en pérdida de tejido y astrogliosis. Otras teorías postulan que la reparación incompleta posterior a los daños mencionados, la activación de la inmunidad innata en el SNC, el daño oxidativo, el metabolismo energético anormal y posiblemente el desarrollo de estructuras similares a folículos linfoides en las meninges propaga la lesión y agotan los mecanismos compensatorios, lo que genera resultados neurológicos implacables. 5. Al igual que a la sustancia blanca, la desmielinización en la EM afecta a la sustancia gris, incluso en las primeras etapas de la enfermedad. De manera no menos importante, la lesión axonal está presente desde las etapas más tempranas de la EM y contribuye en gran medida a la discapacidad física y cognitiva 5.
La localización de las lesiones desmielinizantes a lo largo del neuroeje determina las manifestaciones clínicas. Sin embargo, se ha observado con mayor frecuencia alteraciones de la sensibilidad, alteraciones motoras y síntomas atribuibles a la disfunción del tronco encefálico como manifestaciones clínicas iniciales 1,6. Un síndrome clínicamente aislado (CIS) es un fuerte indicador de EM. El mismo, puede ser mono o polisintomático dependiendo de la ubicación de las lesiones elocuentes. La neuritis óptica, los síndromes del tronco encefálico y de la médula espinal son las presentaciones más frecuentes de un CIS 7.
Según el curso inicial de la enfermedad, se clasifica a la EM como remitente-recurrente (EMRR) o primario-progresivo. La EMRR afecta a 85-90% de los pacientes y se caracteriza por recaídas (episodios de disfunción neurológica que duran al menos 24 h en ausencia de fiebre o infección) seguido de periodos de remisión. La recuperación de las recaídas es variable y puede ser incompleta. Afecta a adultos jóvenes con mayor frecuencia (edad promedio de inicio 30 años) y las mujeres se ven afectadas tres veces más en relación con los hombres 2. No obstante, el sexo masculino, la edad de presentación y la etnia afroamericana han sido asociadas a un peor pronóstico 3.
La manifestación de la EM progresiva primaria (10-15% de los pacientes) consiste en un aumento insidioso y lentamente progresivo de la discapacidad neurológica, por lo general sin recaídas. Esta forma de EM generalmente se presenta a una edad más avanzada (edad promedio de inicio 40 años) y no hay sesgo de sexo 2.
Los estudios epidemiológicos de la EM han informado consistentemente que el 85% de los pacientes con EM comienzan con EM remitente-recurrente (EMRR), de los cuales la mayoría eventualmente desarrolla EM progresiva secundaria (EMSP). Una revisión sistemática de la literatura de 92 estudios informó que aproximadamente el 25 % de los pacientes con EMRR progresan a EMSP a los 10 años, el 50 % progresan a los 20 años y más del 75 % progresan a los 30 años 8.
Según los criterios diagnósticos de McDonald del 2017 (anexo 1), se requiere la aparición de al menos un episodio clínico compatible con desmielinización del SNC, conocido como síndrome clínicamente aislado (CIS) más evidencia clínica, de resonancia magnética o de laboratorio de lesiones dentro del SNC que se diseminan en el espacio y tiempo 9.
La sobrevida de los pacientes con EM es de 5 a 7 años menos que la población general, la dependencia para las actividades diarias depende del número de brotes producidos en los dos primeros años de la enfermedad. El pronóstico de los pacientes es variable, pero que en aproximadamente 50% de los mismos tendrán dificultad para deambular tras los 15 años de evolución de la enfermedad 6.
REPORTE DE CASO
Paciente masculino de 35 años de edad, sin antecedentes patológicos personales ni familiares de valor, no alcohólico, no tabaquista, no usuario de medicación de uso continuo ni drogas ilícitas. Consultó en 2015 por parestesias y sensación de descarga eléctrica al flexionar el cuello, compatibles con el signo de L’hermitte, por lo cual acudió a consultorio ambulatorio de medicina familiar, en donde recibió tratamiento sintomático. Además, recibió la solicitud de estudios adicionales los cuales no se realizó. Tuvo una duración de la sintomatología de 2 meses aproximadamente, con remisión total posteriormente.
En enero de 2018 presenta visión borrosa bilateral y debilidad muscular en la pierna derecha, nuevamente acude a consultorio de medicina familiar en donde asocian el cuadro clínico a un evento traumatizante (muerte reciente de un hijo) y catalogan el cuadro como trastorno de ansiedad generalizada, indicando el tratamiento con ansiolíticos, sin mejoría del cuadro. En su momento, no se consideraron como diagnósticos diferenciales a las enfermedades desmielinizantes.
El cuadro fue progresivo en el tiempo y, en julio de 2020, acude a consultorio de neurología clínica, presentando al examen físico, fuerza muscular 2/5 en miembros inferiores, 3/5 en miembro superior derecho, ataxia de la marcha, parestesias en miembros inferiores e incontinencia vesical. Se solicita resonancia magnética nuclear con gadolinio de cráneo, donde se constatan dos diminutos focos de alteración de la señal de la sustancia blanca subcortical en el lóbulo frontal izquierdo (figura 1), no presentando expresión en las secuencias de difusión, asociándose a desmielinización. Además, se ven focos de alteración de la señal comprometiendo la porción posteromedial del pedúnculo cerebelar medio izquierdo (figura 2), porción posteromedial del tálamo ipsilateral y del pedúnculo cerebral correspondiente, con lesiones similares en médula espinal (figura 3). Además, se confirma la presencia de bandas oligoclonales en líquido cefalorraquídeo (figura 4).
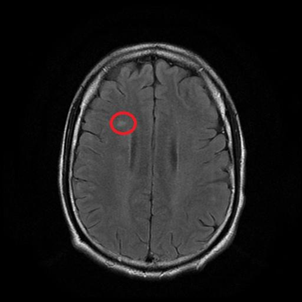
Figura 1 Resonancia magnética de encéfalo con gadolinio, en donde se observa diminutos focos de alteración de la señal de la sustancia blanca periventricular en el lóbulo frontal derecho. Tomada del expediente clínico del paciente durante consulta neurológica ambulatoria en julio 2020.
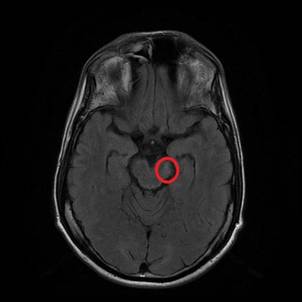
Figura 2 Resonancia magnética de encéfalo con gadolinio, con focos de alteración de la señal comprometiendo la porción posteromedial del pedúnculo cerebelar medio izquierdo. Tomada del expediente clínico del paciente durante consulta neurológica ambulatoria en julio 2020.
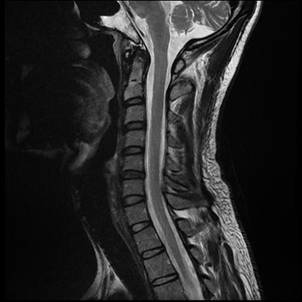
Figura 3 Resonancia magnética de médula cervical con gadolinio. Se observan múltiples focos de alteración de la señal. Tomada del expediente clínico del paciente durante consulta neurológica ambulatoria en julio 2020.
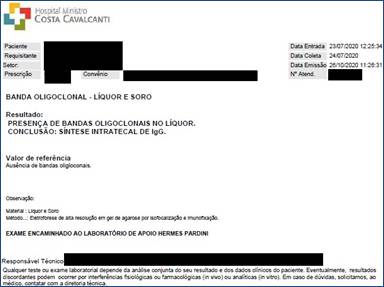
Figura 4 Resultado de estudio de líquido cefalorraquídeo donde se constata presencia de bandas oligoclonales (electroforesis en gel de agarosa). Tomada del expediente clínico del paciente durante consulta neurológica ambulatoria en julio 2020.
Teniendo en ese momento a la EM como principal hipótesis diagnóstica, con serología positiva para virus Epstein Bar, con dosaje de vitamina D por debajo del rango de la normalidad, se inició tratamiento con vitamina D 90.000 U.I. diarias durante 18 meses, sin mejoría del cuadro clínico.
En seguimiento por neurología clínica, en enero de 2021, en paralelo al tratamiento con vitamina D, se inicia tratamiento con interferón beta-1b subcutáneo con dosis inicial de 0,0625 mg cada 24 horas, con aumento gradual en dos semanas, durante un mes. Durante el curso del tratamiento presentó evidente empeoramiento de la debilidad en miembros inferiores, por lo que se descontinuó el uso, pero continuando el tratamiento con dosis elevadas de vitamina D.
El paciente persistió con deterioro neurológico a pesar del tratamiento instaurado. En julio de 2021, en el contexto del seguimiento del cuadro clínico, se realiza una búsqueda activa por nuevas lesiones desmielinizantes por el evidente empeoramiento neurológico del paciente, con una puntuación de 6 en la escala Expandida del Estado de Discapacidad (EDSS) (anexo 2). Se solicitó nuevamente resonancia magnética con gadolinio de cráneo, columna cervical y columna torácica donde se constata la persistencia de desmielinización, sin aumento de tamaño, aparición de nuevas lesiones ni signos de actividad de la enfermedad en comparación al estudio precedente.
Ante la evidencia de al menos 1 año de progresión de la enfermedad, con una o más lesiones en al menos 1 sitio característico de la EM (en este caso periventriculares), con al menos dos lesiones medulares y bandas oligoclonales positivas, se considera el diagnóstico de EMPP, según los criterios de McDonald del 2017. En diciembre de 2021 se inicia tratamiento con natalizumab 300 mg intravenosos infundidos durante 1 hora cada 4 semanas, hasta julio de 2022, con nula respuesta y evidente deterioro funcional, agregándose afección de esfínter anal durante el transcurso del tratamiento.
Sin mejoría clínica con las terapéuticas propuestas, se rota esquema a ocrelizumab intravenoso, 300 mg una vez el día 1, seguido de 300 mg una vez 2 semanas después, luego 600 mg una vez cada 6 meses, actualmente en su segunda dosis. Al momento de este reporte, el paciente se encuentra con importante deterioro neurológico, fuerza muscular 2/5 en miembros inferiores, 3/5 en brazo derecho, hiperreflexia global, clonus en ambos pies, refiriendo parestesias en ambos miembros inferiores. Presenta una puntuación de 7 en la escala de Escala Expandida del Estado de Discapacidad (EDSS)
DISCUSIÓN
Como fue mencionado previamente, la EM es una patología que afecta al SNC causando daño en la sustancia blanca y gris, desmielinización y remielinización, gliosis, daño axonal y neurodegeneración, todo esto causando acumulación progresiva de discapacidad e incapacitante en el tiempo 1. Según su curso inicial, la EM se clasifica en forma recurrente-remitente o primaria progresiva. También se reconocen el síndrome clínicamente aislado, como posible forma inicial, y la secundaria progresiva, que aparece tras la fase recurrente-remitente 2.
La edad de presentación de la EM gira en torno a los 30 años, afectando a mujeres en relación 3:1 con los hombres, mayor incidencia a caucásicos que moran en climas templados 1,2,4,7,8,11.
Se encuentra particularmente interesante el caso clínico debido a la baja frecuencia (hasta 15%) de presentación de la forma primaria progresiva dentro de las distintas presentaciones de EM 1,2,4,7,8,11. Al confrontar al mismo con la literatura, se halla en concordancia la mayor incidencia en caucásicos, el peor curso evolutivo en hombres en quienes es más frecuente la presentación primaria progresiva, divergiendo en la edad de presentación de esta variante que mayormente inciden en mayores a 40 años, con curso evolutivo sombrío.
Los hallazgos del examen físico (pérdida de la fuerza muscular en miembros inferiores y brazo derecho, ataxia de la marcha, hiperreflexia y clonus, disminución de la agudeza visual, además de pérdida del control de los esfínteres y parestesias en miembros inferiores) condicen con las lesiones estructurales detectadas vía resonancia magnética en el SNC (sustancia blanca subcortical del lóbulo frontal izquierdo, periventricular, porción posteromedial del pedúnculo cerebelar medio izquierdo y tálamo ipsilateral con su pedúnculo correspondiente, además de medula espinal).
La diseminación en el espacio en sospecha de EMPP requiere dos o más de los siguientes: al menos una lesión cerebral T2 en al menos uno de los tres sitios típicamente afectados en la EM (periventricular, yuxtacorticales e infratentoriales), además de al menos dos espinales T2 lesiones del cordón y líquido cefalorraquídeo positivo (al menos dos oligoclonales bandas no presentes en suero, índice IgG elevado, o ambos). El empeoramiento progresivo durante un período de al menos 12 meses proporciona evidencia de diseminación en el tiempo 2.
El citado paciente presentó evidente progresión de la discapacidad durante un año, además de una o más lesiones T2 hiperintensas características de la EM en una o más áreas periventriculares, y presencia de bandas oligoclonales específicas del LCR, se considera el diagnóstico de EMPP. Actualmente presenta, en la Escala Expandida del Estado de Discapacidad (EDSS) una puntuación de 7.0, con un aumento de 1.0 puntos en comparación a 12 meses en retrospectiva, teniendo en cuenta que la generalidad predice un aumento de tan solo 0.5 puntos/año. Otros factores de mal pronóstico, como el sexo masculino, inicio polisintomático, presentación motora y cerebelosa, inicio como forma primaria progresiva ensombrecen el pronóstico 1,3,5,8.
En 2017, ocrelizumab se convirtió en el primer y único fármaco aprobado por la FDA para el tratamiento de la EMPP, marcando un hito en el manejo de esta forma de la enfermedad, históricamente limitada en opciones terapéuticas.
En resumen, el caso no corresponde a una EM atípica, sino que refleja una demora significativa en el reconocimiento de la forma primaria progresiva de la enfermedad. Esta falta de sospecha clínica, junto con la administración de tratamientos de baja eficacia -como vitamina D a altas dosis como única intervención terapéutica durante un tiempo prolongado-, contribuyó a una pérdida valiosa de tiempo en el abordaje adecuado del paciente. Es importante además mencionar, las limitaciones en el abordaje inicial y la importancia de una evaluación neurológica oportuna.

