


 Español (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Similares en
SciELO

 Permalink


INTRODUCCIÓN
La granulomatosis con poliangitis (GPA), previamente conocida como granulomatosis de Wegener, es una vasculitis sistémica necrotizante caracterizada por la inflamación de los vasos sanguíneos de pequeño y mediano calibre, particularmente en el tracto respiratorio y los riñones. Se clasifica dentro del espectro de las vasculitis ANCA (anticuerpos anticitoplasma de neutrófilos), siendo los ANCA-c (dirigidos contra la proteinasa-3) un marcador serológico clave para el diagnóstico. La incidencia global varía, afectando aproximadamente 5 de cada 10 personas por millón al año, con una mayor prevalencia en personas de origen caucásico y una distribución equitativa entre sexos (1.
En cuanto a la clínica, la GPA se presenta clásicamente con síntomas del tracto respiratorio superior e inferior, incluyendo sinusitis crónica, rinorrea, úlceras nasales, hemoptisis y disnea. A nivel renal, puede causar glomerulonefritis rápidamente progresiva. Otras manifestaciones incluyen artralgias, erupciones cutáneas, neuropatía periférica y síntomas sistémicos como fiebre y pérdida de peso 2.
El diagnóstico se basa en la combinación de datos clínicos, serología positiva para ANCA-c, estudios de imagen como tomografía computarizada que pueden mostrar cavitaciones pulmonares, y biopsia del tejido afectado donde se evidencian granulomas y vasculitis necrotizante 3,4,5.
El manejo de la GPA incluye terapia inmunosupresora de primera línea con corticoides y ciclofosfamida o rituximab. El objetivo es la inducción de remisión y control a largo plazo para prevenir recaídas. La fisiopatología involucra una respuesta inmune desregulada con activación aberrante de neutrófilos mediada por ANCA, lo que causa daño vascular y formación de granulomas, lo que explica la asociación entre la inflamación granulomatosa y vasculitis necrotizante en esta enfermedad.
PRESENTACIÓN DEL CASO
Paciente femenina de 51 años, con antecedentes de artritis reumatoide, fibromialgia, síndrome de Sjögren, hipertensión arterial, dislipidemia y tuberculosis latente a los 50 años. Consultó por clínica de 6 meses de evolución caracterizada por cefalea opresiva, astenia, polidipsia y somnolencia. La cefalea se caracterizaba por ser holocraneana, de intensidad 7/10 según escala análoga del dolor, sin exacerbaciones nocturnas. Además, presentó poliuria y síntomas neuropsiquiátricos como hiprosexia y tristeza. Al ingreso presentó los siguientes valores de signos vitales: frecuencia cardiaca de 115/min, presión arterial 110/75 mmHg, frecuencia respiratoria de 28/min, saturación de oxígeno de 98%, neurológicamente hipopreséxica, bradipsiquia, fuerza conservada en extremidades y sin otros hallazgos en el examen físico. El cuadro clínico sugirió posible insuficiencia hipofisaria o síndrome endócrino, considerando los síntomas de poliuria, astenia, cefalea persistente y trastornos neuropsiquiátricos. Por lo tanto, se planteó la necesidad de descartar una lesión hipofisaria o proceso ocupante intracraneano mediante estudios de imagen.
Se le realizó tomografía de cráneo con evidencia de lesión ocupante de espacio supraselar sugestiva de adenoma hipofisiario. La resonancia magnética cerebral confirmó el adenoma hipofisiario. A su vez, se realiza tomografía axial computarizada de tórax en el cual se observa lesión cavitada con engrosamiento marcado de sus paredes localizadas hacía el segmento apical del lóbulo inferior derecho que mide 4 cm de diámetro probablemente por una sobreinfección por hongos. Hay tractos de fibrosis alrededor o banda de atelectasias hacia el segmento apical del lóbulo inferior derecho. La otra posibilidad es de que se trate de secuelas de una enfermedad granulomatosa por tuberculosis teniendo en cuenta los antecedentes de la paciente. En mediastino, se observa una adenomegalia en región infracarinal que mide 3 cm de diámetro transverso, y una pequeña cantidad de derrame pleural izquierdo.
El perfil hormonal arrojó TSH 0,03 uUl/ml, T4 libre 0,478 ng/dL, cortisol 0,54 ug/dL, prolactina 4,02 ng/dL, función renal con creatinina 2,2 mg/dL, BUN 442 mg/dL, sodio 155 mmol/L. Ante la sospecha de insuficiencia hipofisaria o síndrome endocrino se le realizó intervención terapéutica con hidrocortisona (50 mg intravenosa cada 8 horas), levotiroxina 112 mcg/día, desmopresina 10 mg intranasal, ciclofosfamida 1 gramo intravenoso cada 4 semanas. Se realizó la prueba serológica para anticuerpos anticitoplasma de neutrófilos (ANCA), la cual resultó positiva con un título de 1:320. Según los valores de referencia, se considera positivo cualquier título superior a 1:20, lo que sugiere una alta concentración de estos anticuerpos en el suero del paciente y puede ser indicativo de actividad de enfermedades autoinmunes, como GPA y otras vasculitis.
En la resonancia magnética de cerebro se observa engrosamiento del tallo hipofisiario el cual mide 7,5 mm con hiperintensidad hipotalámica en las secuencias de T2 y un aumento de tamaño con pérdida de la diferenciación de la adenohipófisis y neurohipófisis que presenta una altura aproximada de 17 mm con áreas hipocaptantes en su interior (figura 1A). A su vez, se observa aumento del tamaño de la hipófisis con engrosamiento hipofisiario hipercaptante e hiperintenso del hipotálamo con relación a proceso tumoral y/o inflamatorio (figura 1A). Existen cambios inflamatorios a nivel de los senos maxilares, celdillas etmoidales, seno esfenoidal y celdillas mastoideas bilateralmente, con nivel hidroaéreo a nivel del seno esfenoidal (figura 1B).
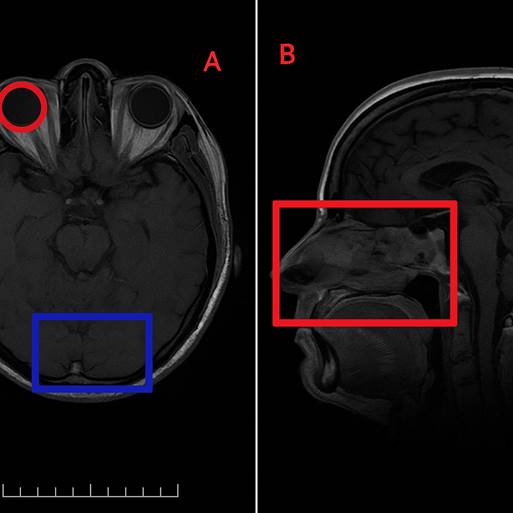
Figura 1 A) Resonancia magnética de cerebro mostrando, con indicador rojo circular, hiperintensidad hipotalámica en secuencias T2 con aumento de tamaño y pérdida de diferenciación de la adenohipófisis y neurohipófisis. El indicador azul indica áreas de senos paranasales con cambios inflamatorios. B) cambios inflamatorios a nivel de los senos maxilares, celdillas etmoidales, seno esfenoidal y celdillas mastoideas bilateralmente (indicador rojo rectangular).
Tras la instauración del tratamiento, la paciente mostró mejoría clínica significativa. Los síntomas de cefalea, poliuria y astenia disminuyeron con el manejo endocrino y el manejo inmunosupresor. Se planificó seguimiento ambulatorio con endocrinología y reumatología para el ajuste de la dosis hormonal y control de comorbilidades.
DISCUSIÓN
Este caso clínico de una paciente de 51 años con panhipopituitarismo secundario a un adenoma hipofisiario representa un modelo paradigmático de disfunción endócrina compleja secundaria a una masa hipofisiaria. La paciente presentó manifestaciones de insuficiencia en varios ejes hormonales, incluyendo hipotiroidismo central, insuficiencia suprarrenal y diabetes insípida central. Estos hallazgos destacan la importancia de un abordaje clínico integral que permita la detección temprana y el manejo adecuado de patologías hipofisarias 6.
Los adenomas hipofisiarios, dependiendo de su naturaleza funcionante o no funcionante, pueden alterar la secreción hormonal tanto por hiperproducción como por efecto compresivo sobre la glándula hipofisiaria. En este caso, la presencia de un adenoma no funcionante generó panhipopituitarismo por efecto de masa, interrumpiendo la regulación normal de los ejes hipotalámico-hipofisarios 7.
El diagnóstico inicial se basó en la presentación clínica de cefalea, astenia, polidipsia y poliuria, síntomas cardinales que orientaron la sospecha de un compromiso hipofisiario. La confirmación diagnóstica se logró mediante resonancia magnética, la cual evidenció una lesión supraselar compatible con adenoma hipofisiario. Este hallazgo, junto con las alteraciones hormonales observadas, permitió establecer el diagnóstico definitivo de panhipopituitarismo. La combinación de estudios de imagen y pruebas de función hormonal es esencial para una caracterización precisa de estas patologías 8.
El panhipopituitarismo implica una insuficiencia de múltiples hormonas tróficas hipofisarias, con impacto sistémico significativo. En este caso, la paciente presentó insuficiencia en los ejes tiroideo, adrenal y gonadal, lo que la predisponía a crisis adrenal, hipotensión severa y trastornos metabólicos de no mediar un tratamiento oportuno. La aparición concomitante de diabetes insípida central, manifestada por poliuria y polidipsia, se correlacionó con la deficiencia de hormona antidiurética secundaria a la afección hipofisiaria, requiriendo manejo con desmopresina para estabilizar el balance hidroelectrolítico8.
Dado el contexto clínico de la paciente, es fundamental considerar diagnósticos diferenciales que incluyan enfermedades autoinmunes sistémicas como la artritis reumatoide (AR) y el síndrome de Sjögren. Ambas patologías pueden presentar manifestaciones extraarticulares que incluyen afecciones glandulares y endócrinas, lo que podría superponerse al cuadro clínico de la paciente.
Para confirmar o descartar AR, se recomienda la evaluación de biomarcadores serológicos como el factor reumatoide y los anticuerpos antipéptidos cíclicos citrulinados, los cuales presentan alta especificidad para la enfermedad. Además, se deben evaluar la velocidad de sedimentación globular y la proteína C reactiva como marcadores de inflamación sistémica.
El diagnóstico radiológico es esencial para confirmar la afectación articular en AR. La radiografía de manos y pies es el estudio de elección para identificar un patrón erosivo característico, el cual se manifiesta por disminución del espacio articular, erosiones marginales y deformidades articulares progresivas. La presencia de estas alteraciones es indicativa de un proceso inflamatorio crónico y su identificación temprana permite un abordaje terapéutico oportuno, aunque no se debe esterar este hallazgo para realizar un diagnóstico precoz.
Por otra parte, el síndrome de Sjögren debe ser considerado en esta paciente debido a su posible asociación con enfermedades autoinmunes sistémicas. El diagnóstico se fundamenta en la detección de anticuerpos anti-Ro/SSA y anti-La/SSB, así como en la realización de la prueba de Schirmer para evaluar la hiposecreción lagrimal. Adicionalmente, la biopsia de glándula salival menor puede ser útil para confirmar la infiltración linfocitaria característica de la enfermedad.
La coexistencia de AR y síndrome de Sjögren es un fenómeno bien documentado en la literatura, ya que ambas enfermedades comparten mecanismos fisiopatológicos mediados por la autoinmunidad. La presencia concomitante de ambas patologías en un paciente puede generar un fenotipo más agresivo, con mayor riesgo de manifestaciones extraarticulares y afectación sistémica 8,9,10.
En conclusión, este caso resalta la importancia de un abordaje multidisciplinario en la evaluación de pacientes con disfunción endócrina compleja. La correlación clínica, inmunológica y radiológica es esencial para diferenciar entre una disfunción hipofisaria primaria y una enfermedad autoinmune sistémica subyacente. La realización de estudios complementarios permitirá un diagnóstico más preciso y un tratamiento oportuno, con el fin de mejorar el pronóstico y la calidad de vida de los pacientes.

