


 Español (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Similares en
SciELO

 Permalink


INTRODUCCIÓN
La bioequivalencia de medicamentos es un componente crítico en la evaluación de la calidad de productos farmacéuticos genéricos. En el caso de los psicoterapéuticos, como la carbamazepina (CBZ) y el diazepam (DZP), el aseguramiento de su bioequivalencia in vitro es especialmente relevante, dado que son fármacos ampliamente utilizados en el tratamiento de trastornos neurológicos y psiquiátricos. Estos medicamentos forman parte del arsenal terapéutico adquirido por el Estado peruano para su distribución en establecimientos de salud pública, por lo que garantizar su eficacia y seguridad es fundamental para la continuidad de los tratamientos y la confianza del sistema sanitario1.
La CBZ, un antiepiléptico, y el DZP, un benzodiazepínico con propiedades ansiolíticas y anticonvulsivantes, son moléculas que requieren un control estricto de sus parámetros biofarmacéuticos. Su biodisponibilidad puede verse afectada por diferencias en la formulación, las técnicas de manufactura o las características del principio activo. Estudios previos han demostrado que la falta de bioequivalencia puede comprometer los resultados clínicos, incrementar el riesgo de eventos adversos y afectar la adherencia terapéutica, particularmente en países en vías de desarrollo donde se adquieren medicamentos genéricos como estrategia de optimización de recursos2,3.
En Perú, el decreto supremo 024-2018-SA, que aprueba el reglamento que regula la intercambiabilidad de medicamentos, establece procedimientos específicos para la evaluación de bioequivalencia in vitro en medicamentos multifuente (MM), pero persisten brechas en la implementación de estas regulaciones. La falta de estudios que analicen productos adquiridos directamente por el Estado limita la capacidad de evaluar la calidad real de los tratamientos administrados en la red de salud pública4,5.
Este trabajo tiene como objetivo abordar esta brecha mediante la evaluación de la bioequivalencia in vitro de carbamazepina y diazepam, medicamentos esenciales en la lista de compras estatales.
MATERIAL Y MÉTODOS
Tipo de estudio y muestras
El estudio fue experimental y transversal; se utilizaron dos lotes (M y E) de 200 tabletas por lote y por medicamento, adquiridas en establecimientos farmacéuticos ubicados dentro de dos hospitales peruanos, uno del Ministerio de Salud (Minsa) y otro del Seguro Social de Salud (EsSalud). La distribución fue: 50 tabletas para ensayos de control de calidad y 50 tabletas para perfiles de disolución. De innovador se utilizó: Tegretol® (adquirido en establecimientos farmacéuticos peruanos autorizados) y Valium® (adquirido en establecimientos farmacéuticos brasileños autorizados) (Tabla 1).
Tabla 1. Medicamentos psicoterapéuticos adquiridos por el Estado peruano
| Producto | País | Producto | Lote |
|---|---|---|---|
| Carbamazepina a | Brasil | Innovador | 2340671 |
| China | Multifuente-M | 929200602 | |
| China | Multifuente-E | 929210503 | |
| Diazepam b | Brasil | Innovador | R0479R01 |
| Perú | Multifuente-M | 2083272 | |
| Perú | Multifuente-E | 2121052 |
a M y E corresponden al mismo fabricante con lote diferente. b M y E corresponden a dos fabricantes diferentes.
Reactivos
Todos los reactivos fueron de calidad ACS (American Chemical Society). Estándar secundario de CBZ y DZP (99,8%, Sigma-Aldrich, EE.UU.), fosfato de potasio monobásico, ácido acético glacial (100,0%, Alemania, Supelco), trihidrato de acetato de sodio (99,9%, Supelco); ácido clorhídrico (37,0%, J.T. Baker), hidróxido de sodio (97,0%, Macron), sodio lauril sulfato y agua destilada (18,1 MΩ) obtenida mediante un sistema purificador de agua Milli-Q (Millipore Advantage A10).
Análisis de la calidad de los medicamentos
Desviación de masa: Se registró el peso individual y el peso promedio de acuerdo con las especificaciones establecidas en el Apéndice XII C de la Farmacopea Británica (BP) 20236.
Contenido, disolución y uniformidad de contenido: Estas pruebas se llevaron a cabo siguiendo los lineamientos de los capítulos generales <621>, <711>, <857> y <905> de la United States Pharmacopeia (USP-43)7.
Validación del método y calibración de equipos
El perfil de disolución fue validado utilizando un método espectrofotométrico, considerando las directrices de la FDA: especificidad, linealidad, precisión, exactitud, estabilidad e impacto del uso de filtros. La especificidad evaluó cuatro componentes: medio, diluyente y placebo; estos no deberían mostrar señal o con una interferencia no superior al 2,0%, y como última muestra estándar (St) de carbamazepina y diazepam. La linealidad tuvo una curva de calibración con ocho concentraciones, desde 5%-120% (CBZ_St) y del 10%-120% (DZP_St). La precisión analizó seis réplicas (n=6) usando muestras del perfil de disolución correspondientes al punto temporal donde se había disuelto el 100% de CBZ y DZP; se calculó el coeficiente de variación porcentual (CV%). La exactitud se determinó analizando el porcentaje de recuperación del análisis de soluciones de placebo cargado con CBZ_St (5%, 60% y 120%), y con DZP_St (10%, 60% y 120%). La influencia del filtro se evaluó con filtros Whatman (40, 41 y 42 - tamaño de poro de 8, 20 y 2,5 µm, respectivamente), evaluando que la diferencia absoluta entre la muestra filtrada y una centrifugada (centrifugada a 15°C a 6000 rpm durante 10 minutos), no sea mayor al 2,0%8. Para la estabilidad, se analizaron soluciones al 100% (CBZ_St y DZP_St) almacenadas durante 12 h y 24 h (CBZ), 6 h, 12 h y 24 h (DZP) a temperatura ambiente (máximo 30°C) y en refrigeración (2-8°C). Se determinó que 0,5% de lauril sulfato de sodio es la concentración mínima requerida para las condiciones de disolución. Todas las muestras se midieron por triplicado (medios de disolución pH 1,2-6,8) preparados de acuerdo con la Farmacopea de los Estados Unidos a una temperatura de 37°C ± 0,5°C (USP 43). Los medios de CBZ fueron validados conteniendo surfactante (lauril sulfato de sodio) en 3 concentraciones (0,1%, 0,5% y 1%) para aumentar su solubilidad, para identificar la concentración más baja requerida para lograr las condiciones de disolución, según el capítulo 1092 de la USP (USP 43)7.
Perfil de disolución
Se evaluó el porcentaje de fármaco disuelto en 12 comprimidos de cada lote MM, comparado con el innovador. Para CBZ en intervalos de 5, 10, 15, 20, 30, 60, 90, 120 minutos (75 rpm) y 135 minutos (tiempo infinito a 150 rpm). Para DZP, en intervalos de 3, 5, 10, 15, 30, 45, 60 minutos (75 rpm) y 75 minutos (tiempo infinito a 150 rpm). Los medios de disolución fueron pH 1,2-6,8; se prepararon de acuerdo con la USP, usando aparato 2 (paleta) volumen de 900 mL, sin enzimas, desgasificados al vacío y mantenidos a 37°C ±0,5°C. Las alícuotas de los tres medios fueron filtradas con papel Whatman 417. Se empleó disolutor automatizado AT Xtend (Sotax®, Suiza) con siete vasos y espectrofotómetro Lambda 25 UV-VIS (Perkin Elmer® y Orion Aquamate®, Estados Unidos) y una celda de cuarzo de 10 mm (longitud de trayectoria en el rango de longitud de onda (λ) de 220 a 300nm); se verificaron los máximos de absorción de 286 nm para CBZ / 241 nm para pH_1,2 y 231 nm pH_4,5 y pH_6,8 en DZP). Temperatura de trabajo, 25°C9.
Análisis estadístico
Se utilizó Microsoft Excel 2019 para las evaluaciones y determinar el factor de similitud f₂. Según la FDA10, se considera que dos perfiles de disolución son similares cuando el valor de f₂ es mayor o igual a 50. Se excluyó el cálculo del f₂ cuando más del 85% del medicamento se disolvió en menos de 15 minutos.
RESULTADOS
Análisis de la calidad de los medicamentos
Los resultados mostraron que todos los medicamentos cumplieron las especificaciones técnicas de calidad. Además, la variación del contenido de los productos MM comparados con el innovador no superó el 5,0% (Tabla 2).
Tabla 2. Resultados del análisis de la calidad de los medicamentos
| Ensayo | Carbamazepina | Especificación a | ||
|---|---|---|---|---|
| Tegretol® | Lote M | Lote E | ||
| Contenido b | 193,5 96,8 0,2 | 198,9 99,5 0,2 | 191,1 99,6 0,1 | 184-216 mg 92-108 % CV% ≤ 2% |
| Disolución | 56,4 83,1 | 62,2 90,5 | 64,9 88,3 | 15-Min: 45-75 % 60-Min: Q ≥ 75% c |
| Uniformidad | 3,8 | 1,65 | 1,4 | AV ≤ 15 d |
| Desviación de masa (mg) valor mínimo valor máximo CV% | 294,2 290,8 298,6 1,0 | 302,7 303,6 298,6 1,0 | 301,7 290,8 298,6 1,0 | CV% ≤ 2% |
a Especificaciones de la USP-43. b La diferencia entre los porcentajes obtenidos no debe ser mayor que 5%. c Q: porcentaje de fármaco disuelto a un tiempo "t" (según USP-43). d AV: average variation (variación promedio entre las muestras).
Validación del método y calibración de equipos
Los resultados demuestran que el método es específico, con un porcentaje de interferencia menor al 2,0%, es lineal en los tres medios de disolución, en el rango de concentración de 0,741-17,778 µg/mL (CBZ) y de 0,330-3,960 µg/mL (DZP), con un coeficiente de determinación (r2) mayor que 0,999. La precisión y exactitud tuvieron un CV% menor al 2,0%, con un porcentaje de recuperación dentro del intervalo 95,0-105,0%, para la exactitud. Se seleccionó el filtro Whatman nº 41 y se determinó que el método de CBZ es estable hasta 24 h bajo condiciones de refrigeración (2-8°C), mientras que el método de DZP solamente 6 h en las mismas condiciones.
Perfil de disolución
Los perfiles de disolución de los MM de CBZ oscilaron entre el 15,3%-99,7% (pH_1,2); entre 12,1%-115,4% (pH_4,5); y entre 8,2%-101,3% (pH_6,8) (Figura 1) comparados con el producto innovador. La Tabla 3 resume los factores de similitud (f₂); ninguno mostró bioequivalencia in vitro.
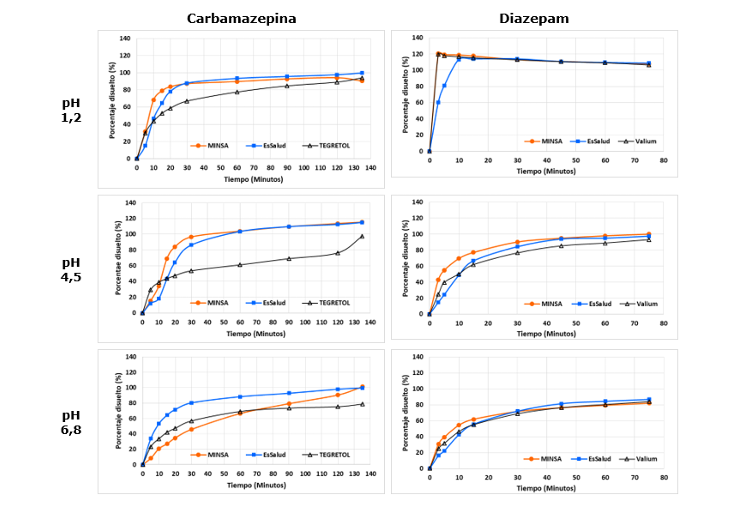
Figura 1. Perfiles de disolución del producto innovador y los medicamentos multifuente, carbamazepina y diazepam, adquiridos por el Estado peruano, en los tres medios de disolución.
Tabla 3. Determinación del factor de similitud (f₂) en las formulaciones multifuente de carbamazepina
| Medio | Multifuente-M | Multifuente-E |
|---|---|---|
| pH_1,2 | 37,6 | 42,9 |
| pH_4,5 | 23,8 | 26,7 |
| pH_6,8 | 45,8 | 34,2 |
| Resultado | No bioequivalencia | No bioequivalencia |
Para DZP, ambos lotes MM se disolvieron rápidamente en el medio pH_1,2 (menos del 85% en 15 minutos) (Figura 1), por lo tanto, no pasaron la prueba f₂ de comparación con el innovador (Tabla 4). Así mismo, el lote E se consideró bioequivalente in vitro.
Tabla 4. Determinación del factor de similitud (f₂) en las formulaciones multifuente de diazepam
| Medio | Multifuente-M | Multifuente-E |
|---|---|---|
| pH_1,2 | No aplica a | No aplica a |
| pH_4,5 | 41,5 | 52,9 |
| pH_6,8 | 63,7 | 62,8 |
| Resultado | No bioequivalencia | Bioequivalencia |
a No fue calculado porque la disolución fue muy rápida (> 85% en menos de 15 minutos).
DISCUSIÓN
Control de calidad
Existen diferencias significativas en los ensayos de contenido, disolución y uniformidad entre los MM y Tegretol® (Tabla 2). Puesto que la formulación de los MM incluye almidón de maíz, a diferencia de Tegretol® que contiene celulosa microcristalina y croscarmelosa sódica que permite una liberación más controlada, aunque sigue siendo de liberación inmediata. Alarcón reportó también deficiencias en la disolución de genéricos de CBZ, lo que puede impactar negativamente su biodisponibilidad y efectividad clínica7,11. Además, Pringels et al. y Van et al. sugieren que la presencia de ciertos excipientes puede influir significativamente en la velocidad de disolución del principio activo12,13.
En DZP, todos los lotes superaron ampliamente los valores mínimos requeridos en el ensayo de disolución. Este resultado es consistente con los estudios realizados por Narro y Ramos en genéricos de DZP, los cuales han demostrado un comportamiento similar in vitro14. Cabe destacar que esta disolución eficiente es particularmente relevante en medicamentos destinados a trastornos de ansiedad, donde una respuesta rápida es clave para el manejo efectivo del paciente15; además, DZP es de alta solubilidad (SCB)2.
Perfiles de disolución
En CBZ se evidencia que los MM presentan una cinética de liberación no comparable con el innovador Tegretol®. Dado que CBZ es una molécula no ionizable y neutra, su escasa solubilidad intrínseca se mantiene incluso a pH_1,216; por tanto, las diferencias observadas se deben principalmente al tipo de disgregante. Tegretol® (celulosa microcristalina, carboximetilcelulosa sódica) busca una liberación gradual17, a diferencia de los MM (almidón de maíz e hidroxipropilmetilcelulosa) cuya liberación fue muy rápida, no demostrando bioequivalencia in vitro18.
En contraste, DZP presenta diferencias mínimas entre formulaciones (pH_1,2), sugiriendo posible bioequivalencia en absorción gástrica. A pH 4,5, el lote M y E muestran una velocidad de disolución más rápida que Valium en los primeros 30 minutos, aunque todas convergen a tiempo infinito. Esto se debe a que la solubilidad del diazepam es dependiente del pH, mostrando una disminución progresiva en medios menos ácidos20. A pH_6,8, la disolución es más lenta en todos los medicamentos; por tal, las pequeñas variaciones pueden deberse a la composición de excipientes y procesos de fabricación de cada formulación21. La solubilidad máxima es completa en todas las formulaciones (la agitación favorece la disolución), aunque este punto no representa condiciones fisiológicas exactas, proporciona información relevante para la comparación de formulaciones y la evaluación de bioequivalencia, según el capítulo 1092 de la USP7.
Factor de similitud
Los resultados obtenidos en las formulaciones MM de CBZ no cumplen con el criterio de bioequivalencia in vitro, ya que los valores del factor de similitud (f₂) están por debajo de 50 en todos los medios analizados. Considerando que CBZ es de estrecho margen terapéutico, la falta de bioequivalencia in vitro implica un riesgo social relevante de variabilidad en la concentración plasmática, pudiendo afectar la eficacia anticonvulsivante y la seguridad terapéutica22,23, frente al comportamiento más controlado de Tegretol® que le da estabilidad en la concentración plasmática; así mismo, estas diferencias en la disolución dependen principalmente de factores de formulación/tecnológicos y no del pH. Resultados consistentes con lo reportado por Dávila24.
A diferencia de DZP, solo la formulación multifuente E mostró similitud con el medicamento innovador. Podría deberse a la formulación, pues el lote E tiene un diluyente (lactosa anhidra) diferente a Valium® (lactosa monohidrato)25, que puede favorecer ligeramente la disolución del fármaco comparada con la monohidratada, debido a su mayor solubilidad y menor compactación, facilitando la desintegración del comprimido26. Considerando que la formulación del lote M tiene el mismo diluyente y desintegrante que Valium® (lactosa monohidrato y almidón de maíz)27, la diferencia en bioequivalencia in vitro es debida a factores tecnológicos o variaciones en el control de calidad, almacenamiento, más que al principio activo. Este resultado es congruente con los hallazgos de Alva y Lecca28.
Estudios en Perú han evidenciado que algunos lotes estatales presentan resultados críticos en disolución y factor f₂27. Esto resalta la necesidad de fortalecer la gestión pública y el control postcomercialización para asegurar la equidad terapéutica entre los pacientes. La falta de bioequivalencia in vitro observada en algunos lotes de CBZ y DZP podría tener implicancias clínicas relevantes, especialmente en fármacos con margen terapéutico estrecho como la CBZ, donde pequeñas variaciones en biodisponibilidad pueden comprometer el control terapéutico de los pacientes29. Desde el punto de vista de bioequivalencia in vitro, las diferencias en los perfiles de disolución resaltan la importancia de realizar estudios de bioequivalencia in vivo para confirmar si las diferencias observadas en la disolución impactan en la absorción del fármaco y, por ende, en su efectividad clínica intercambiabilidad4 y de realizar estudios de bioequivalencia in vivo para confirmar si las diferencias observadas impactan en la absorción del fármaco y en su efectividad clínica30.

