SciELO - Scientific Electronic Library Online

 
vol.52 número3Parálisis facial periférica como manifestación infrecuente de la infección por Virus Epstein- Barr: reporte de un caso pediátrico y revisión de la literaturaPatología de síntomas bizarros y diagnóstico complicado, absceso del psoas en pediatría. Reporte de caso índice de autoresíndice de materiabúsqueda de artículos
Home Pagelista alfabética de revistas  

Servicios Personalizados

Revista

Articulo

Indicadores

  • No hay articulos citadosCitado por SciELO

Links relacionados

  • No hay articulos similaresSimilares en SciELO

Compartir


Pediatría (Asunción)

versión On-line ISSN 1683-9803

Pediatr. (Asunción) vol.52 no.3 Asunción dic. 2025

https://doi.org/10.31698/ped.52032025012 

Caso clínico

Tumor suprarrenal izquierdo en lactante mayor: reporte de un caso

Left adrenal tumor in an older infant: a case report

1Instituto de Previsión Social, Hospital Central, Cirugía Pediátrica. Asunción, Paraguay.


RESUMEN

Introducción:

Los tumores suprarrenales en niños son poco frecuentes y el carcinoma suprarrenal representa menos de un 10 %. La manifestación típica es el desarrollo puberal precoz.

Descripción del caso clínico:

Lactante mayor de sexo femenino, que acude por cuadro de gastroenteritis aguda; antecedente remoto de aumento del diámetro abdominal y crecimiento de vello en zona púbica, facial y abdominal. Al examen físico: abdomen globuloso, se palpa tumoración en hemiabdomen izquierdo de 15 cms de diámetro aproximadamente, consistencia duro elástica, bordes regulares, no móvil, doloroso a la palpación, RHA +. TAC abdomen y pelvis CC EV: En proyección de glándula suprarrenal izquierda proceso expansivo con densidad de partes blandas mide 103x95x111 mm. Analítica: Cortisol 43,53 ug/ dl DHEA >3000 ug/ dl TESTOSTERONA 2191 ug/ dl. Tratamiento quirúrgico: Exéresis de la masa tumoral. Anatomía patológica: Carcinoma de corteza suprarrenal de alto grado histológico de 14 cms, 616 gramos. TNM pT2 pN0.

Discusión:

El carcinoma adrenocortical pediátrico es una neoplasia poco frecuente y mayoritariamente funcional. Suelen presentarse con signos de virilización y, en menor medida, hipercortisolismo, pudiendo coexistir ambos cuadros como en nuestra paciente. La tomografía computarizada es clave para el diagnóstico y estadificación, evidenciando tumores generalmente mayores de 6 cm y de morfología heterogénea. El tratamiento de elección es la resección quirúrgica completa, principal determinante del pronóstico. Se presenta el caso de una niña con tumor suprarrenal mayor de 10 cm, manejado con exéresis completa y confirmado histológicamente como carcinoma adrenocortical de alto grado.

Palabras claves: Suprarrenal; carcinoma; niños

ABSTRACT

Introduction:

Adrenal tumors in children are rare, and adrenal carcinoma accounts for less than 10% of cases. The typical manifestation is precocious puberty.

Case description:

An older female infant presented with acute gastroenteritis; she had a remote history of increased abdominal diameter and pubic, facial, and abdominal hair growth. Physical examination revealed a distended abdomen and a palpable mass in the left lower quadrant, approximately 15 cm in diameter, with a firm, elastic consistency, regular borders, non-mobile, and tender to palpation. Bowel sounds were present. Abdominal and pelvic CT scan: The left adrenal gland showed an expansive process with soft tissue density measuring 103 x 95 x 111 mm. Laboratory results: Cortisol 43.53 µg/dL, DHEA >3000 µg/dL, Testosterone 2191 µg/dL. Surgical treatment: Excision of the tumor mass. Pathology: High-grade adrenal cortex carcinoma, 14 cm, 616 grams. TNM pT2 pN0.

Discussion:

Pediatric adrenocortical carcinoma is a rare and mostly functional neoplasm. It often presents with signs of virilization and, to a lesser extent, hypercortisolism; both conditions can coexist, as in our patient. Computed tomography is key for diagnosis and staging, revealing tumors generally larger than 6 cm and with heterogeneous morphology. The treatment of choice is complete surgical resection, the main determinant of prognosis. We present the case of a girl with an adrenal tumor larger than 10 cm, managed with complete excision and histologically confirmed as high-grade adrenocortical carcinoma.

Keywords: Adrenal gland; carcinoma; children

INTRODUCCIÓN

En pediatría, los tumores de la corteza suprarrenal son infrecuentes. Se caracterizan por una presentación clínica heterogénea, pudiendo provocar un efecto deletéreo sobre el crecimiento del niño debido a la maduración sexual y somática precoces. Presentan un claro predominio en el sexo femenino, observándose aproximadamente el 75 % de los casos en menores de 5 años1,2.

En el 90 % de los casos son hormonalmente activos, manifestándose clínicamente no solo como virilización aislada secundaria a la producción excesiva de andrógenos suprarrenales, sino también como síndrome de Cushing, pubertad precoz isosexual o heterosexual, o combinaciones de estos cuadros clínicos3.

El diagnóstico de los tumores adrenocorticales se basa en pruebas hormonales destinadas a determinar si el tumor es funcional o no funcional4.

Las pruebas de imagen, como la tomografía computarizada (TC) o la resonancia magnética (RM), permiten visualizar el tumor y determinar su tamaño, localización y grado de invasión a estructuras adyacentes. En conjunto, los estudios hormonales, de imagen y anatomía patológica permiten establecer un diagnóstico preciso y planificar el tratamiento adecuado4.

La cirugía constituye el pilar fundamental del tratamiento. La adrenalectomía es el abordaje estándar, y dependiendo de la histología, estadio y comportamiento biológico del tumor, puede requerirse tratamiento complementario con quimioterapia y/o radioterapia5.

Se presenta el siguiente caso clínico por tratarse de una entidad poco frecuente, considerándose relevante exponer esta experiencia en el manejo de pacientes afectados por este tipo de neoplasia.

CASO CLÍNICO

Paciente lactante menor de sexo femenino acude por historia pre hospitalaria de 3 días de evolución, de vómitos de contenido alimentario, precedido por náuseas, acompañado de deposiciones líquidas de coloración amarillenta del mismo tiempo, 24 horas después del inicio de los síntomas presenta fiebre graduada en 38,8 grados que cedé con la administración de antipirético. Nexo epidemiológico con el hermano mayor que cursa con GEA en tratamiento ambulatorio. Remitida de otro centro para mejor estudio y tratamiento por hallazgo ecográfico.

Como antecedente remoto de valor la madre refiere crecimiento del diámetro abdominal de 1 mes de evolución aproximadamente y crecimiento de vello púbico.

Al ingreso se constató fascies cushingoide, signos de pubertad precoz, hirsutismo, vello púbico estadio III de Tanner, mamas en estadio prepuberal, y clitoromegalia.

(No se evidenciaron signos clínicos compatibles con hipertiroidismo). Figura 1.

Abdomen: Gobuloso, asimétrico a expensas de tumoración palpable en proyección del hemiabdomen izquierdo, de consistencia duro elástica, de bordes regulares, no móvil, a la palpación levemente doloroso. A la percusión mate a nivel de dicha tumoración. RHA+

Ecografía Abdominal: En región suprarrenal izquierda lesión ocupante de espacio de características mixtas solido / quística que mide 123 x 109 mm con un volumen de 630 ml al doppler no se observa señal, ni signos de infiltración a otras estructuras.

TAC abdomen y pelvis CC EV: En proyección de glándula suprarrenal izquierda se visualiza proceso expansivo con densidad de partes blandas de probable etiología neoplásica, heterogénea a expensas de áreas espontáneamente hiperdensas, con sutil realce tras la administración de contraste, visualizándose áreas de menor atenuación en fases tardías, de márgenes bien definidos, la misma ejerce efecto de masa sobre las estructuras intraabdominales condicionando desplazamiento del bazo y del riñón ipsilateral, la misma mide 103x95x111 mm ( LxAPxT). Figura 2.

Glóbulos blancos: 8.700/mm³

Neutrófilos: 38 %

Linfocitos: 49 %

Hemoglobina: 12,6 g/dL

Hematocrito: 38,7 %

Plaquetas: 448.000/mm³

Urea: 26 mg/dL

Creatinina: 0,35 mg/dL

Sodio: 133 mEq/L

Potasio: 4,7 mEq/L

Cloro: 103 mEq/L

Albúmina: 4,2 g/dL

Proteínas totales: 5,96 g/dL

Glucemia: 62 mg/dL

TP: 67 %

Perfil hormonal:

Cortisol: 43,53 µg/dL

(Valor normal: 5-25 µg/dL)

DHEA: > 3000 µg/dL

(Valor normal en lactantes: < 50-200 µg/dL)

Testosterona: 2191 µg/dL

(Valor normal en niñas prepuberales: < 10-20 µg/dL)

Estos valores confirman una actividad hormonal extremadamente elevada, compatible con un tumor suprarrenal funcional productor de andrógenos y cortisol.

Se revisó la historia clínica y no se cuenta con un segundo dosaje de testosterona, lo cual se considera una limitación del estudio.

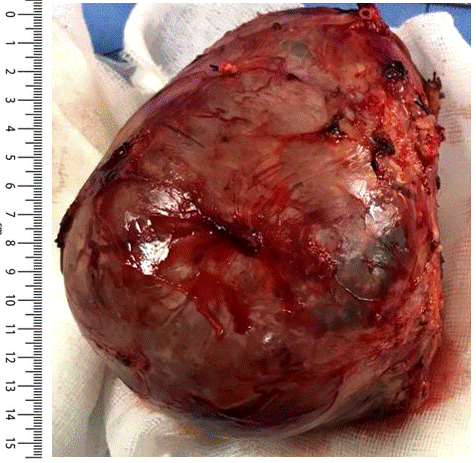
Se decide conducta quirúrgica: Se realiza exéresis de la masa tumoral en su totalidad. Figura 3.

Anatomía patológica: Carcinoma de corteza suprarrenal de alto grado histológico de 14 cms, 616 gramos. TNM pT2 pN0
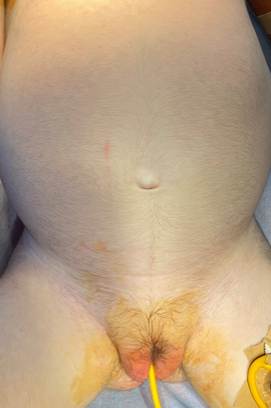
Figura 1 Signos de pubertad precoz, hirsutismo, vello púbico estadio III de Tanner, y clitoromegalia 
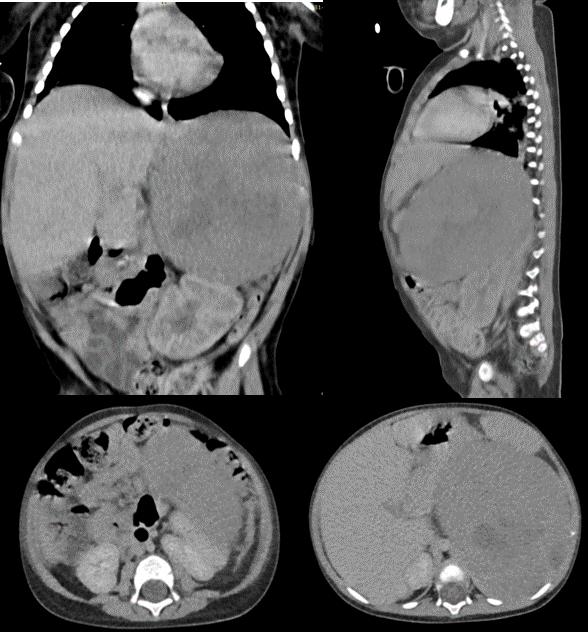
Figura 2 Imagen tomográfica de la tumoración de la glándula suprarrenal 

Figura 3 Masa tumoral extraída durante la cirugía 

DISCUSIÓN

El carcinoma de la corteza suprarrenal forma parte de un grupo heterogéneo de neoplasias originadas en la corteza suprarrenal. En la población pediátrica es una entidad poco frecuente, con claro predominio en el sexo femenino, presentando una relación mujer:hombre aproximada de 4:16.

La mayoría de los tumores suprarrenales en la infancia son funcionales. La presentación clínica más habitual es la virilización secundaria a hipersecreción de andrógenos, manifestándose en niñas como hirsutismo, clitoromegalia, acné severo y pubertad precoz heterosexual. Con menor frecuencia, pueden asociarse a hipercortisolismo, produciendo facies cushingoide, obesidad central, estrías violáceas e hipertensión arterial. Estas formas de presentación pueden aparecer de manera aislada o combinada, como ocurrió en el presente caso, donde coexistieron signos de virilización y síndrome de Cushing, lo cual coincide con lo descrito en la literatura reciente7,8.

La tomografía computarizada constituye una herramienta diagnóstica fundamental, permitiendo identificar la mayoría de los carcinomas suprarrenales. Estos tumores suelen medir más de 6 cm al momento del diagnóstico, presentar morfología heterogénea, con áreas de necrosis, hemorragia y ocasionalmente calcificaciones. Además, permiten evaluar el compromiso de estructuras adyacentes y la presencia de metástasis, siendo esenciales para la correcta estadificación tumoral9. En este caso, la lesión superaba los 10 cm, con claro efecto de masa sobre órganos vecinos, lo cual orientaba fuertemente hacia un proceso maligno.

El tratamiento de elección del carcinoma suprarrenal en la edad pediátrica es la resección quirúrgica completa del tumor, siendo el principal factor pronóstico. La indicación de quimioterapia y radioterapia depende del estadio tumoral, grado histológico, márgenes quirúrgicos y presencia de enfermedad residual o metastásica10,11. En la paciente presentada se realizó la exéresis completa de la masa tumoral, con diagnóstico anatomopatológico de carcinoma adrenocortical de alto grado histológico (pT2 pN0).

Este tipo de neoplasia requiere un abordaje multidisciplinario que incluya pediatría, cirugía pediátrica, endocrinología y oncología infantil. La detección precoz, asociada a un tratamiento oportuno, puede mejorar de manera significativa el pronóstico.

Limitaciones del caso

Entre las principales limitaciones del presente caso se destacan:

No se realizó dosaje de otras hormonas relevantes, como 17-hidroxiprogesterona y androstenediona, las cuales resultan fundamentales en el abordaje del diagnóstico diferencial en pacientes con signos de hiperandrogenismo, especialmente para descartar hiperplasia suprarrenal congénita no clásica.

No se dispone de un segundo dosaje hormonal de testosterona para evaluar evolución o confirmación dinámica del hiperandrogenismo.

Estas limitaciones no invalidan el diagnóstico final, pero deben ser consideradas al interpretar integralmente el caso.

Aspectos éticos

Se cuenta con consentimiento informado y comité de ética aprobado.

REFERENCIAS BIBLIOGRÁFICAS

1. Kirenia AZ, Bárbara RV, Martha Aleyda MV, Mariela GM. Carcinoma corticosuprarrenal virilizante en un niño. Presentación de caso. En: VII Taller de Enfermedades Raras Pediátricas. 2023 citado 4 feb 2024. Disponible en: https://enfraras.sld.cu/index.php/enfraras23/2023/paper/view/79 [ Links ]

2. Pasquel-García Velarde P, Ruiz-Reyes, ML. Carcinoma suprarrenal virilizante. Reporte de caso. Acta pediatr. Méx. 2016 citado 5 febrero 2024;37(5). Disponible en: https://www.scielo.org.mx/scielo.php?script=sci_arttext&pid=S0186-23912016000500282 [ Links ]

3. Ilanchezhian M, Varghese DG, Glod JW, Reilly KM, Widemann BC, Pommier Y, et al. Pediatric adrenocortical carcinoma. Front Endocrinol (Lausanne). 2022; 13:961650. doi: 10.3389/fendo.2022.961650. [ Links ]

4. Llempén M, Ramírez G, Cabello R, Márquez C. Tumores adrenocorticales en pediatría. Rev Médica Trujillo. 2019;14(3). doi: 10.17268/rmt.2019.v14i03.08 [ Links ]

5. Urquiola DC, Díaz ALV, Martínez BH. Carcinoma de corteza suprarrenal. Presentación de un caso y revisión de la literatura. Rev. Finlay. 2021; citado 2025 ene 14; 11(4):449-455. Disponible en: http://scielo.sld.cu/scielo.php?script=sci_arttext&pid=S2221-24342021000400449&lng=es [ Links ]

6. Vicuña Pozo MF, Arboleda Bustán JE, Alarcón Salvador JF. Carcinoma suprarrenal. Reporte de caso clínico.: Reporte de Caso. Rev Ecuat Pediatría. 2022;23(1):80-5. doi: 10.52011/127 [ Links ]

7. Carrera Viñoles F, Haiek P, Camperos P, Barriola V. Síndrome de cushing ectópico severo por adenocarcinoma de próstata metastásico con desdiferenciación neuroendocrina bihormonal acth/crh. Rev Venez Endocrinol Metab Internet. 2021 citado 2025 ene 10;19(3): 172. Disponible en https://www.svemonline.org/wp-content/uploads/2021/12/RVEN.-Vol-19-No-3-An%CC%83o-2021.pdf [ Links ]

8. González Castillo Y, Hernández JA, González Castillo Y, Hernández JA. Presentación diversa de las enfermedades de la corteza adrenal. Rev Cuba Pediatría. 2021 citado 10 jun 2024;93(4). Disponible en: http://scielo.sld.cu/scielo.php?script=sci_abstract&pid=S0034-75312021000400019&lng=es&nrm=iso&tlng=en [ Links ]

9. Diagnóstico endocrinológico funcional en niños y adolescentes. Ediciones Díaz de Santos; 1992. 348 p. [ Links ]

10. Cortés-Vázquez YD, Mejía-Rios LC, Priego-Niño A, Salgado-Arroyo V, Cabrales-Santiago HE, Gutiérrez-Quiróz C, et al. Carcinoma corticoadrenal, reporte de caso. Cir Cir. 2021;89(5):664-8. doi: 10.24875/ciru.20000693 [ Links ]

11. Mintegui G, Quilismal N, Mendoza B, Agüero P. Carcinoma adrenal virilizante en una adolescente. Reporte de caso. Rev Chil Endo Diab Internet 2022 citado 10 jun 2024; 15(4): 152-156. Disponible en: https://revistasoched.cl/4_2022/4.pdf [ Links ]

Financiamiento: Este trabajo no recibió financiación.

Editor responsable:Leticia Ramírez Pastore https://orcid.org/0000-0002-2316-3940. Universidad Nacional de Asunción, Facultad de Ciencias Médicas, Cátedra de Clínica Pediátrica, Medicina Interna. San Lorenzo, Paraguay.

Recibido: 12 de Junio de 2024; Aprobado: 09 de Diciembre de 2025

Correspondencia: Pablo Schaerer correo: psher2025@hotmail.com

Conflicto de interés: Los autores declaran no tener conflicto de interés.

Contribuciones de autoría: Pablo Schaerer,Martín Matoza, Natalia Gamarra y Cesar Rivas: concibieron la idea, elaboración del trabajo, búsqueda bibliográfica. Kiichiro Matsumura y Carla Espínola: tutoría académica, revisión y aprobación final.

Creative Commons License Este es un artículo publicado en acceso abierto bajo una licencia Creative Commons