


 Espanhol (pdf)
 Artigo em XML
 Referências do artigo

 Tradução automática
 Enviar este artigo por email
 Citado por SciELO
 Similares em
SciELO

 Permalink


INTRODUCCIÓN
El termino AAA fue dado por Erlich en 1888 por un caso de anemia, sangrado y fiebre en una paciente joven embarazada. Posteriormente Chauffard describió un incremento del tejido graso en este tipo de pacientes, no descifrando una razón del porqué. El poco entendimiento del mecanismo, llevo a inicial la mortalidad sea elevada, posteriormente las terapias de trasplante y de inmunosupresión permitieron una sobrevida actual cerca del 80% a los 10 años post-tratamiento. La falta de respuesta va relacionada a la severidad o gravedad, descritos en 1976 por Camitta, categorizada en moderada/no grave si la celularidad de médula ósea es ≤30% debiendo asociarse en sangre periférica a una bicitopenia en cualquier de las tres líneas La grave tiene una celularidad ≤25%, con presencia de reticulocitopenia, neutropenia (≤500mm3) o plaquetopenia (≤20.000mm3) y por último la muy grave/muy severa determinada por valores de neutrófilos ≤200 mm3(1. Esta clasificación nos indica no solo la progresión de la enfermedad, sino también la conducta terapéutica a tomar. En pediatría se reporta una incidencia anual de 1-6 casos por millón, siendo considerados idiopáticos la mayoría de ellos2.
Aunque es claro el componente inmunitario en la aparición de la AAA, aún se desconoce el desencadenante principal, debiendo persistir algún elemento que mantiene el proceso inmunitario activo, motivo por el cual hay una progresión de la gravedad en estos pacientes. Este aumento de severidad pasa de cuadros moderados hacia etapas de mayor compromiso medular a lo largo del tiempo (aspecto que es muy variable). Dentro las causas desencadenantes se describe la infección por virus (EBV, CMV, VZV, HHV-6, parvovirus B19, VIH), sustancias químicas, o incluso uso de fármacos. (1) También se describe una predisposición al aspecto genético por la presencia de HLA-DR, que puede predisponer a una autoinmunidad, ya sea por mimetismo molecular o ser reacciones de tipo idiosincrasia. La AAA es un diagnóstico de descarte, debiendo descartarse incluso las causas congénitas (son del 15%) previamente3. Este aspecto es más difícil si se está frente a un síndrome mielodisplásico hipoplásico4. Aunque es una enfermedad poco frecuente, especialmente en pediatría, la morbimortalidad es relevante5.
Cuando se identificó clonalidad en las células madre de los pacientes con AAA, se consideró como parte de los síndromes mielodisplásicos, pero también es claro que el aspecto autoinmune sigue siendo un factor muy importante en su fisiopatología. Aún asi, entre el 20-40% de los pacientes en general tienen una menor respuesta a las terapias6, mostrando que es necesario entender los mecanismos para la aparición y progresión de esta enfermedad. Aunque las terapias iniciales se enfocaron reducir la actividad autoinmune, sin saber qué es lo que realmente está sucediendo a niveles celulares, los nuevos estudios muestran múltiples áreas afectadas, que podrían, en determinados casos, ser un punto de tratamiento.
MATERIALES Y MÉTODOS
El diseño del estudio que se realizó fue una revisión narrativa, con recopilación y análisis de artículos científicos. Las fuentes de información en la búsqueda bibliográfica se llevaron a cabo en las siguientes bases de datos electrónicas: PubMed, Google Académico. La estrategia de búsqueda fue combinando palabras clave: "fisiopatología", "anemia aplasica", "patogénesis". Las cadenas de búsqueda se construyeron utilizando combinaciones de las palabras clave de "AND" (Y) y "OR" (O).
Criterios de selección de artículos: tipo de artículos originales completos, artículos de revisión, en español o inglés sin fecha límite en su búsqueda; en base a contenido: artículos que aborden directamente información de fisiopatología. Se consideró la escala SANRA, para los artículos con un puntuación mínima de 5/12.
Criterios de exclusión: editoriales, cartas al editor, resúmenes de congresos, o material de divulgación no científico. Artículos sobre AAA congénita, sobre las terapias inmunosupresoras o trasplante.
El proceso de selección de artículos se realizó en dos fases. Fase 1: cribado inicial por título y resumen. Los artículos resultantes de las búsquedas en PubMed (identificados 446) y Google Académico (identificados 1870) y se descartaron si no cumplían con los criterios de inclusión y con la idea límite de 40 referencias como máximo.
Fase 2: evaluación a texto completo. En esta fase, se aplicaron los criterios de inclusión y exclusión de manera más rigurosa. Los artículos preseleccionados en la fase 1 fueron descartados pero leídos en su totalidad.
Criterio del autor para la aceptación final: la decisión final sobre la inclusión de un artículo se basó en criterio del autor, considerando la relevancia directa del estudio para los objetivos del artículo original. En algunos casos de PubMed se utilizó los link a artículos gratuitos relacionados al seleccionado. La información extraída se organizó y sintetizó para tener aspectos más claros sobre la fisiopatología. Las imágenes generadas se hicieron en power point 360, con 500 ppi aumentado con el programa GIMP 2.10.38.
Fisiopatología actual
Inicialmente, se consideraba que la AAA era solamente un problema autoinmune, pero actualmente se sabe que es un problema inmune, con alteración del ambiente hematopoyético, con alteraciones genéticas en las células madre. Las terapias disponibles son el trasplante alogénico o el uso de inmunosupresión; pero las complicaciones, efectos secundarios y muerte relacionado al tratamiento, son aspectos a tomar en cuenta en ambas modalidades, existiendo además en muchos casos una pobre respuesta a terapias, altos porcentajes de recaída7.
Sistema inmune
La aplicación de terapias inmunosupresoras se utiliza desde 19608. Un problema es no haber identificado hasta ahora un antígeno que estimule la autoinmunidad, pero hay antígenos como la cinectina que se une a anticuerpos en 40% de los casos con AAA, o contra la proteína 1 relacionada con el inhibidor de unión al diazepam1,9, un dato en si extraño, no solo porque no se describen anticuerpos contra células madre hematopoyéticas (CMH), sino también porque las terapias en base a rituximab o plasmaféresis que no produjeron ninguna mejoría en esta patología10, por tanto se desconoce su relevancia en la fisiopatología11.
La relación entre infecciones virales o uso de fármacos para la aparición de AAA, se la atribuye sobre todo por su relación de presencia en el momento del diagnóstico. Los cultivos celulares muestran un efecto contra las CMH por las células T citotóxicas (CD8+), que están incrementadas en sangre periférica y médula ósea. Estas CD8+ están activadas constantemente, generando un ataque directo a través de perforinas, pero también generando inhibición en la proliferación de las CMH por la liberación de citocinas. Esta citotoxicidad parece involucrar la presencia de determinados HLA I o II12. Otro hallazgo inmunitario es el incremento de TH1 y TH2 oligoclonales, sobre todo a favor del primero y sus características proinflamatorias13. Los TH1, TH2 y CD8+, no solo están activados, lo que genera citocinas inflamatorias como interferón (IFN) y factor de necrosis tumoral (TNF). Estas citocinas se reportan en niveles más altos en pacientes con aplasia que en pacientes normales, no solo generan un bloqueo de diferenciación en CMH, sino activan la apoptosis8,12. Parte de este mecanismo de muerte se da por la presencia de los receptores Fas que son sobre expresados por las citocinas inflamatorias14,15, reportándose su reducción después de recuperación hematológica que se consigue con las terapias16. El factor de crecimiento transformante Beta (TGF-B) es una citocina elevada en la AAA, que en altas concentraciones detiene la megacariopoyesis, eritropoyesis, a las células endoteliales progenitoras, pero aumenta la linfopoyesis hacia TH1, TH2 y TH17, cuya elevación crónica se relaciona a la aparición de síndromes Mielodisplasicos (SMD) u otras anemias aplásicas congénitas. Esta citocina también activa la apoptosis en las células endoteliales progenitoras, generando un daño funcional y numérico, aumentando también la metilación del ADN y cambios en la transcripción de ADN; evitando la diferenciación17,18.
Los linfocitos son importantes para la aparición de AAA, relacionandose con la gravedad de la enfermedad19. La alteración en los linfocitos, incluso se da en la cantidad de CD8+ que superan incluso a las CD4+, (20) por elevación de receptores para la presentación de antígenos16. La inhibición o lesión que afecta a las CMH se da incluso al extraer estas células inmunitarias y llevarlas a cultivos de CMH de una persona sana. Otra alteración descrita es la reducción en el número y funcionalidad de linfocitos T regulado res, un dato común en enfermedades autoinmunes, aspecto que permite el incremento de CD8+21. El IFN también inhibe la producción de linfocitos B, eosinófilos y neutrófilos22. Aunque hay pocos macrófagos, estos también están produciendo TNF13.
El incremento de IL-17 (citocina proinflamatoria) producido por Th17, reduce a los T reguladores15, regresando a la normalidad al existir una buena respuesta al tratamiento. Normalmente su número de T reguladores se reduce en post-infecciones virales o en procesos autoinmunes12. El incremento de las Th17 parece marcar una etapa avanzada de AAA, incrementando la IL-17 en médula ósea como sangre periférica13,16. Las células Natural Killer (NK) están reducidas en esta patología, aunque no tenga que ver mucho con la lesión sobre las CMH, permiten la progresión desde una AAA hacia un SMD o a una leucemia mieloide aguda (LMA) por falta de destrucción de estas células, por reducción de su actividad citotóxica, por la reducción en la migración y reclutamiento; aspectos causados por disminución de sus receptores18. Es llamativo que en casos de recaída se observe proliferación de los linfocitos T oligoclonales, de forma similar que al diagnóstico22.
Las células presentadoras de antígenos están hiperactivadas, con aumento en la interacción con los CD4+ para la presentación de antígenos, además de contribuir en los niveles de IFN, estimulando la diferenciación hacia linfocitos TH1 y TH17 y liberando IL-12 y IL-6. (21,23) La IL-6 en médula ósea tiene un efecto mielosupresor12. La causa inmune es tan frecuente que el 70% de pacientes responde a las terapias inmunosupresoras, presentándose una respuesta incluso a una segunda línea de inmunosupresión23. De las citocinas que regresan a su valor normal como respuesta de terapias, la trombopoyetina se mantiene elevada no comprendiéndose aún el significado de esto16. Esta citocina es importante en la sobrevida y proliferación de CMH que está elevada en AAA12.
Células madre hematopoyéticas
A nivel de la médula ósea, solo se requiere 1/10 CMH para generar una hematopoyesis normal, estando el resto de las células como reserva. Al observar la médula ósea en AAA, puede verse parches de producción celular, rodeados de células grasa. Las fibras de reticulina son normales, no describiéndose incrementos de células plasmáticas, pero si puede observarse rastros de diseritropoyesis, pero que generalmente no hay datos de displasia en las líneas plaquetarias o blancas. Las CMH están afectadas en número, pero también funcionalmente, presentando el cariotipo hasta un 26% de anormalidades, mismas que pueden aparecer o desaparecer a lo largo de la enfermedad, lo que demuestra que existen diferentes poblaciones que se van generando y desapareciendo, ya sea porque las alteraciones le dan una selectividad o inestabilidad sobre el resto8. Al ver los aspectos cuantitativos, hay reducción de sus compartimientos de CMH (de largo plazo y corto plazo), afectadas las de largo plazo por la apoptosis, en cambio permaneciendo las de corto plazo que pueden multiplicarse rápidamente y de forma muy amplia19,20. Esta apoptosis de CMH se da en sangre periférica como médula ósea22. La reducción de CMH baja tanto, que se reporta solo 557 células/ml, de los 5,867 células /ml en médulas normales. Esta reducción ocasiona una elevación secundaria de citocinas estimulantes y proliferativas (ej: eritropoyetina), como mecanismo de compensación, aspecto que a altas dosis permite estimular momentáneamente la proliferación de terminadas líneas8. La trombopoyetina conjuntamente el INF, generan una heterodimerización impidiendo que se realice su acción24. La presencia de citocinas elevadas, parece reducir el número de receptores en CMH para su supervivencia, que incluso al llevarlas a cultivos in vitro o in vivo, estas no responde, a pesar que el ambiente cambio25. El TGF-B a nivel medular inhiben las CMH, para que inicien el ciclo celular26. Los niveles elevados de IL-6 y la IL-8 en sangre periférica y médula ósea se correlacionan con la gravedad de la enfermedad27.
Dentro de los problemas funcionales/cualitativos está la poca capacidad de clonarse cuando se compara en grupos normales, debido a la elevación de inhibidores del ciclo celular o reducción de genes promotores de ciclo celular1. Hasta un 50% de pacientes tienen detección de clones, lo que demuestra una acumulación de este tipo de lesiones12. Por la estimulación constante de las citocinas, éstas ocasionan la aparición de cepas clonales inestables, evento llamado como evolución clonal maligna, caracterizada por la presencia de un cariotipo anormal (36%), o incluso aparecer poblaciones de SMD, o LMA. También puede identificarse mutaciones de potencial indeterminado o las relacionadas a LMA, pudiendo estar estas presentes en un 30% al diagnóstico o hasta un 60% cuando fallan las terapia inmunosupresora28. Las alteraciones citogenéticas pueden representar entre 4-11% en casos en AAA, pero por la dificultad de obtener metafases, es posible que se esté subestimando estas alteraciones.
Las alteraciones genéticas en AAA no tienen un patrón clínico o laboratorial29, pero son frecuentes su presencia pudiendo dividirlas en mutaciones y características clonales propias de las CMH.
Mutaciones: Existen múltiples, pero su mayor importancia es su relación con SMD y LMA y por tanto con las alteraciones clonales. La deleción 13q, es una alteración común en los SMD y AAA.
Alteraciones del cromosoma 7 (monosomía o deleción) tienden a evolucionar en 63% de los casos hacia un SMD o LMA. Cuando la AAA genera un SMD, es porque existía alteraciones de RUNX1, SETBP1, ASXL128. Una frecuente mutación somática presente en 36% de los casos, afecta a BCOR/BCORL1, que reprime determinados genes ayudando a la diferenciación celular12. La hematopoyesis clonal de potencial o significado indeterminado (CHIP; acrónimo en inglés) en CMH produce expansión de poblaciones oligoclonales de 1 o 3 poblaciones, con alteraciones como TET2, DNMT3A, ASXL1; asociadas a progresión clonal, o TP53, RUNX1 y CSMD1; asociados a una menor sobrevida por su progresión hacia SMD o LMA28,30. La presencia de PIGA y BCOR se asocian a desarrollo de LMA1.
Las mutaciones somáticas están relacionadas con la aparición de LMA o SMD (7-10%), casi a los 11 años post-diagnóstico24. Las mutaciones somáticas se dan naturalmente, otorgándoles una ventaja selectiva, para su expansión clonal en microambientes específicos. Estas mutaciones pueden tener entre 1-7 en una clona22. La mutación del cromosoma 6 genera alteración en los antígenos leucocitarios humanos, presente en el 6-13% generando la pérdida de expresión de HLA clase I, lo que permitiría a esta población celular escapar de los sistemas inmunitarios, dándoles una ventaja proliferativa12,14. La inmunosupresión tiende a generar poblaciones con monosomía 7 o trisomía 8. La monosomía 7 también aparece por el uso de factor estimulante de colonias granulocíticas, al mismo tiempo de caracterizarse por presentar citopenias refractarias31.
Clonales: Las CMH tienen pocas poblaciones clonales, siendo normal su proliferación bajo estimulo de citocinas, pero hay otras clonas que por niveles elevados de citocinas, con el tiempo desarrollan SMD, LMA o hemoglobinuria paroxística nocturna (HPN). La razón de estos clones es compensar o restaurar la función de las células o función deficitaria, de poblaciones que se extinguen. Esta selección se puede dar por cambios en la función enzimática, por ejemplo; que les conferirá una capacidad reducida para poder reparar el ADN, dirigiéndose hacia la apoptosis o neoplasias14. En 1/3 de los casos de AAA aparecen poblaciones clonales con defecto en glicosilfosfatidilinositol, que afecta al gen PIGA, desarrollando HPN, 0siendo su complicación la presencia de trombosis8. Se reporta que el 68% de los pacientes tendrán la mutación PIGA en el momento del diagnóstico, y un 19% lo desarrollará eventualmente, incluso en periodos tan largos de hasta 10 años. Los SMD hipoplásicos pueden aparecer antes o después de las AAA, existiendo respuesta a inmunosupresores en algunos casos11. Figura 1.
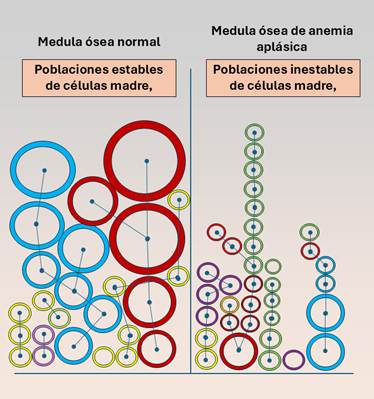
Figura 1 Formación de clonas. Se representa comparación entre una medula ósea normal (lado izquierdo), con CMH que quedan de reserva y otras generan grandes poblaciones celulares, manteniendo sus características a lo largo de la multiplicación. En el lado derecho se muestra la inestabilidad de las poblaciones, algunas que mantiene por una ventaja para su replicación, pero otras mutan a lo largo de la generación de las poblaciones.
Otra alteración presente en 1/3 de los pacientes es la reducción de los telómeros, mismos que están asociados a mala respuesta inmunosupresora, pero su aparición está en relación con mutaciones en las telomerasas, complejos enzimáticos que permiten múltiples divisiones celulares sin reducción de las cadenas de ADN, que es probablemente otro dato de una multiplicación celular acelerada12,14. Este acortamiento se correlacionada con gravedad, riesgo de recaída, supervivencia general y el riesgo de evolución clonal24. La reducción de los telómeros está en relación con reducción de genes que vigilan el ciclo celular, como la cinasa dependiente de ciclina 6 (CDK6), CDK2, MYB, MYC12.
Adipocitos
La grasa a nivel de médula ósea normalmente representa el 70%, estas derivan de las células mesenquimales. Este espacio adiposo considerado antes como solo un relleno del espacio vacío, ahora se entiende que están involucrados en zonas de alto recambio celular, afectando la hematopoyesis y remodelación esquelética32. Los adipocitos son reconocidos como reguladores negativos de hematopoyesis (inhibidores) o positivos en casos de post radioterapia o quimioterapia, inhibiendo incluso la osteogénesis y formación de la microvasculatura7. Los adipocitos están incrementados a nivel de médula ósea de pacientes con AAA, describiéndose su aumento poblacional a medida que aumenta la severidad del cuadro20, siendo el factor que estimula su crecimiento de los adipocitos es el TGF-B y la adiponectina7. Otra alteración a este nivel es la reducción de GATA-2 que normalmente inhibían la diferenciación hacia adipocitos32. Se describe que si bloqueamos la adipogénesis esta ocasiona que reduzca la infiltración de linfocitos T a la médula ósea7.
Células mesenquimales
Las células mesenquimales se localizan a nivel perivascular de los sinusoides y arteriolas de la médula ósea7, representando una pequeña pero importante parte del nicho óseo conformados por las células mesenquimales, osteoblastos y osteoclastos. Estas células se diferencian en fibroblastos, osteoblastos, condrocitos y adipocitos, produciendo IL-6, IL-11, IL-12, flt-3, VEGF y trombopoyetina que permiten la proliferación, diferenciación y autorenovación de las CMH33. Los nichos óseos permiten que se mantengan las CMH de largo termino, activando la quienescencia, sobrevida y adhesión7. Las células mesenquimales tienen propiedades antiinflamatorias, prolongan la vida del neutrófilo, reducen la diferenciación hacia células dendríticas, suprimen la proliferación y citotoxicidad de NK, reprimiendo también la formación de TH1 y TH177,33. Otra afectación de las mesenquimales es su poca diferenciación hacia osteoblastos afectando la hematopoyesis12,25, posiblemente debido a un incremento de diferenciación hacia los adipocitos22. Con su reducción proliferan más la activación de las células T CD4+ y CD8+19. La afectación de las mesenquimales parece estar en relación con el aumento de la gravedad de la enfermedad3.
Alteración del nicho hematopoyético
Hay dos componentes en la médula ósea que regulan a las CMH, el nicho óseo que permite entrar en quiescencia y el nicho vascular que se encarga de regular la proliferación, diferenciación y movilización de CMH. En la AAA hay afectación de ambos nichos22. Las células progenitoras endoteliales son importantes para la hematopoyesis, para regenerar después de una lesión, controlando el balance inmune, reduciendo activación y proliferación de linfocitos T. Estas células parecen ser más susceptibles a la formación de especies reactivas de oxígeno en el medio, al afectar su renovación y diferenciación17. Su reducción ocasiona disminución de factor de crecimiento endotelial vascular (VEGF)21, reduciendo la neo-vasculización, la permeabilidad de los vasos medulares e incrementando la apoptosis. Las células madre endoteliales son fuente de las mesenquimales, que están en la proliferación y diferenciación de CMH. La reducción de células madre endoteliales reduce la formación de endotelio no solo en médula ósea sino a nivel periférico33. En los paciente con AAA se reporta reducción de células del endostio, de espacio vascular y perivascular comparado con controles sanos22. La reducción de células endoteliales es otra causa que se reduzca el VEGF. Aunque la médula ósea sea un ambiente hipóxico, esto beneficia a la multiplicación celular. Se reporta que la reducción de células mesenquimales, osteoblastos, células endoteliales, y macrófagos ocasionan un descenso importante en la producción de VEGF, SCF, SDF-1, generando el descenso de las CMH y de la angiogénesis7. Aunque hay datos de daño en los nichos, parece que no influye mucho en el trasplante4. Otro tipo de afectación de los nichos se da de forma mecánica por el crecimiento estimulado por IFN sobre los adipocitos medulares que colapsan los vasos y sinusoides excluyéndolos del flujo sanguíneo, impidiendo tal vez la salida de las CMH o células más diferenciadas, reduciendo al mismo tiempo la hematopoyesis6. Figura 2.
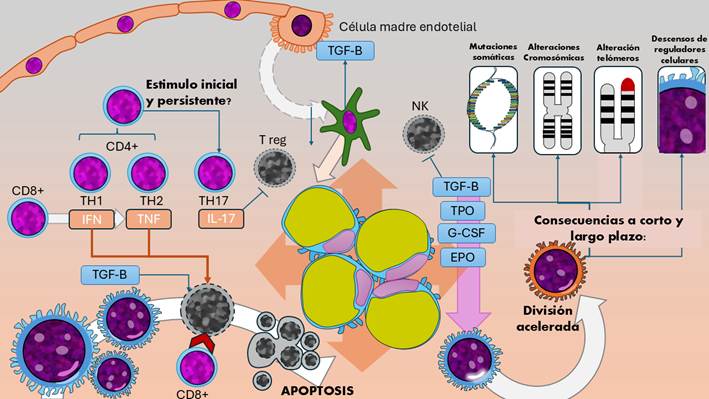
Figura 2 Fisiopatología actual de la anemia aplásica. Se describe los eventos a nivel de la medula ósea, con afectación de CMH, de forma directa y por citocinas, además de las alteraciones a nivel de los linfocitos, los adipocitos, células endoteliales de color naranja, células mesenquimales de color verde. El color plomo se utilizó para denotar la destrucción o reducción de las células (Lado izquierdo). En el Lado derecho se describe alteraciones por la presencia de citocinas (recuadros celestes), estimulan a las CMH que entran un división acelerada (cambio a color naranja), generando 4 tipo de alteraciones.
CONCLUSIÓN
La AAA por tanto, es una enfermedad que no solo tienen una reducción de CMH, sino el daño es a múltiples niveles. Estas alteraciones permiten que exista una progresión no solo de alteraciones en el ADN, sino en las poblaciones que puede verse años después si no existe un tratamiento. En algunas publicaciones sobre la AAA, se mantiene el concepto que solo existe un problema en las CMH, aspecto que motivó esta revisión.

