<?xml version="1.0" encoding="ISO-8859-1"?><article xmlns:mml="http://www.w3.org/1998/Math/MathML" xmlns:xlink="http://www.w3.org/1999/xlink" xmlns:xsi="http://www.w3.org/2001/XMLSchema-instance">
<front>
<journal-meta>
<journal-id>1683-9803</journal-id>
<journal-title><![CDATA[Pediatría (Asunción)]]></journal-title>
<abbrev-journal-title><![CDATA[Pediatr. (Asunción)]]></abbrev-journal-title>
<issn>1683-9803</issn>
<publisher>
<publisher-name><![CDATA[Sociedad Paraguaya de Pediatría]]></publisher-name>
</publisher>
</journal-meta>
<article-meta>
<article-id>S1683-98032014000100005</article-id>
<title-group>
<article-title xml:lang="es"><![CDATA[Lipofuscinosis ceroidea neuronal infantil tardía (Jansky- Bielchowsky). Estudio de casos]]></article-title>
<article-title xml:lang="en"><![CDATA[Late-Infantile Neuronal Ceroid Lipofuscinoses (Jansky-Bielschowsky Disease): a Study of a Series of Cases]]></article-title>
</title-group>
<contrib-group>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Ortiz]]></surname>
<given-names><![CDATA[Jorge]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Lezcano]]></surname>
<given-names><![CDATA[María]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Aldana]]></surname>
<given-names><![CDATA[Alicia]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Paredes]]></surname>
<given-names><![CDATA[Mariana]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Morel]]></surname>
<given-names><![CDATA[Zoilo]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Esquivel]]></surname>
<given-names><![CDATA[Ida]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Romero]]></surname>
<given-names><![CDATA[Karen]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Fretes]]></surname>
<given-names><![CDATA[Laura]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
</contrib-group>
<aff id="A01">
<institution><![CDATA[,Cátedra y Servicio de Pediatría. Facultad de Ciencias Médicas. Universidad Nacional de Asunción. San Lorenzo, Paraguay.  ]]></institution>
<addr-line><![CDATA[ ]]></addr-line>
</aff>
<pub-date pub-type="pub">
<day>30</day>
<month>04</month>
<year>2014</year>
</pub-date>
<pub-date pub-type="epub">
<day>30</day>
<month>04</month>
<year>2014</year>
</pub-date>
<volume>41</volume>
<numero>1</numero>
<fpage>33</fpage>
<lpage>44</lpage>
<copyright-statement/>
<copyright-year/>
<self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_arttext&amp;pid=S1683-98032014000100005&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_abstract&amp;pid=S1683-98032014000100005&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_pdf&amp;pid=S1683-98032014000100005&amp;lng=en&amp;nrm=iso"></self-uri><abstract abstract-type="short" xml:lang="es"><p><![CDATA[Introducción: La lipofuscinosis ceroidea neuronal constituye el grupo de desordenes genéticos neurodegenerativos de depósito más común en la infancia, afecta a niños, adultos jóvenes y tiene herencia autosómica recesiva. Objetivo: Presentar un estudio de casos clínicos de 8 pacientes con lipofuscinosis ceroidea neuronal infantil tardía. Metodología: Estudio de casos clínicos de pacientes cuyos diagnósticos de lipofuscinosis ceroidea neuronal infantil tardía es propuesto a través del cuadro clínico: semiología de las crisis epilépticas, cronología de la aparición de las manifestaciones visuales, motoras, cognitivas y regresión en el neurodesarrollo. Resultados: Caso 1. Niño de 6 años de edad, con pérdida progresiva de la visión desde los 3 años llegando a la amaurosis, epilepsia desde los 4 años, ataxia y dificultades motoras y cognitivas a los 5 años. Electroencefalograma interictal patrón epiléptico. Resonancia Magnética de cráneo con atrofia de cerebro y cerebelo e indemnidad de ganglios basales. Casos 2, 3, 4 y 5 muestran el carácter hereditario, presentándose en 2 miembros de la misma familia. Caso 6, de inicio tardío, fue clasificada posteriormente como tipo 3, forma Juvenil, por análisis mutacional. Caso 7, convulsiones como síntoma inicial a los 3 años, resaltando las dificultades conductuales en el relacionamiento con sus pares lo que motiva la consulta con especialista. Caso 8, con una evolución rápida hacia el deterioro global. Conclusiones: La LCN es una entidad a tener en cuenta ante un paciente entre los 2 y 4 años que presente epilepsia refractaria, regresión del desarrollo y compromiso visual. La presencia de epilepsia mioclónica orienta la búsqueda de la etiología, modifica la conducta terapéutica. No existe aún un tratamiento definitivo para esta enfermedad, el manejo se dirige desde las fases iniciales a mejorar la calidad de vida del paciente y la de su familia con medidas generales y de sostén.]]></p></abstract>
<abstract abstract-type="short" xml:lang="en"><p><![CDATA[Introduction: Neuronal ceroid lipofuscinoses is a group of neurodegenerative autosomal recessive genetic disorders caused by storage of lipopigments that is most common in infancy, but that affects children and young adults. Objective: To present a series of 8 clinical cases of patients with late-infantile neuronal ceroid lipofuscinosis. Methodology: We present the clinical cases of 8 patients, whose diagnosis of late-infantile neuronal ceroid lipofuscinosis was made clinically by causation of epileptic crises, chronology of the appearance of visual, motor, and cognitive manifestations, as well as neurodevelopmental regression. Results: Case 1: a 6 year-old boy with progressive loss of vision from age 3 progressing to amaurosis, epilepsy from age 4 years, ataxia and motor and cognitive problems detected at age 5 years, interictal electroencephalogram showing epileptic pattern, and brain MRI showing brain and cerebellum atrophy with basal ganglia unaffected. Cases 2, 3, 4, and 5 show hereditary characteristics, appearing in 2 members of the same family. Case 6, of late-onset, was later classified as type 3, a childhood type, based on analysis of mutations. Case 7: the initial symptom was seizures at age 3 years, with behavior difficulties relating to peers being the complaint that led to consultation with a specialist. Case 8: rapid progression toward overall deterioration. Conclusions: Neuronal ceroid lipofuscinosis should be considered in cases of patients aged 2-4 years who present refractory epilepsy, developmental regression, and affected vision. The presence of myoclonic epilepsy guides the search for a cause and modifies the treatment management. No definitive treatment yet exists for the disease, and management is initially directed at improving quality of life for the patient and his or her family using general and supportive measures.]]></p></abstract>
<kwd-group>
<kwd lng="es"><![CDATA[Lipofuscinosis ceroidea neuronal infantil tardía]]></kwd>
<kwd lng="es"><![CDATA[epilepsia mioclónica]]></kwd>
<kwd lng="es"><![CDATA[enfermedades de depósito lisosomal]]></kwd>
<kwd lng="en"><![CDATA[Neuronal ceroid lipofuscinosis]]></kwd>
<kwd lng="en"><![CDATA[late-infantile neuronal ceroid lipofuscinosis]]></kwd>
<kwd lng="en"><![CDATA[myoclonic epilepsy]]></kwd>
<kwd lng="en"><![CDATA[lysosomal storage disease]]></kwd>
</kwd-group>
</article-meta>
</front><body><![CDATA[ <p align="right"><font size="3" face="Verdana"><b>ART&Iacute;CULO ORIGINAL</b></font></p>     <p align="left">&nbsp;</p>     <p align="left"><font size="4" face="Verdana"><b>Lipofuscinosis  ceroidea neuronal infantil tard&iacute;a (Jansky- Bielchowsky). Estudio de casos</b></font></p>        <p align="left"><font size="3" face="Verdana"><b><i>Late-Infantile Neuronal Ceroid Lipofuscinoses (Jansky-Bielschowsky Disease): a Study of a Series of Cases</i></b></font></p>       <p align="center">&nbsp;</p>     <p align="left"><font size="2" face="Verdana"><b>Jorge  Ortiz, Mar&iacute;a Lezcano, Alicia Aldana, Mariana Paredes, Zoilo Morel, Ida  Esquivel, Karen Romero, Laura Fretes <sup>(1)</sup></b></font></p>       <p align="left"> <font size="2" face="Verdana">1. C&aacute;tedra y Servicio de Pediatr&iacute;a. Facultad de  Ciencias M&eacute;dicas. Universidad Nacional de Asunci&oacute;n. San Lorenzo, Paraguay.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Correspondencia</b>: Dr. Jorge Daniel  Ortiz Rol&oacute;n. E-mail: jdor_py@hotmail.com </font></p>      <p align="left"><font size="2" face="Verdana">Recibido: 20/12/2013; Aceptado: 17/02/2014</font></p>     <p align="left">&nbsp;</p> <hr size="1" noshade>     ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana"><b>RESUMEN</b></font></p>       <p align="left"><font size="2" face="Verdana"><b>Introducci&oacute;n:</b> La lipofuscinosis ceroidea neuronal constituye el grupo de  desordenes gen&eacute;ticos neurodegenerativos de dep&oacute;sito m&aacute;s com&uacute;n en la infancia, afecta  a ni&ntilde;os, adultos j&oacute;venes y tiene herencia autos&oacute;mica recesiva. <b>Objetivo</b>: Presentar un estudio de casos  cl&iacute;nicos de 8 pacientes con lipofuscinosis ceroidea neuronal infantil tard&iacute;a. <b>Metodolog&iacute;a</b>: Estudio de casos cl&iacute;nicos  de pacientes cuyos diagn&oacute;sticos de lipofuscinosis ceroidea neuronal infantil  tard&iacute;a es propuesto a trav&eacute;s del cuadro cl&iacute;nico: semiolog&iacute;a de las crisis  epil&eacute;pticas, cronolog&iacute;a de la aparici&oacute;n de las manifestaciones visuales,  motoras, cognitivas y regresi&oacute;n en el neurodesarrollo. <b>Resultados</b>: Caso 1. Ni&ntilde;o de 6 a&ntilde;os de edad, con p&eacute;rdida progresiva  de la visi&oacute;n desde los 3 a&ntilde;os llegando a la amaurosis, epilepsia desde los 4  a&ntilde;os, ataxia y dificultades motoras y cognitivas a los 5 a&ntilde;os.  Electroencefalograma interictal patr&oacute;n epil&eacute;ptico. Resonancia Magn&eacute;tica de  cr&aacute;neo con atrofia de cerebro y cerebelo e indemnidad de ganglios basales.  Casos 2, 3, 4 y 5 muestran el car&aacute;cter hereditario, present&aacute;ndose en 2 miembros  de la misma familia. Caso 6, de inicio tard&iacute;o, fue clasificada posteriormente  como tipo 3, forma Juvenil, por an&aacute;lisis mutacional. Caso 7, convulsiones como  s&iacute;ntoma inicial a los 3 a&ntilde;os, resaltando las &nbsp;dificultades conductuales en el  relacionamiento con sus pares lo que motiva la consulta con especialista. Caso  8, con una evoluci&oacute;n r&aacute;pida hacia el deterioro global. <b>Conclusiones</b>: La LCN es una entidad a tener en cuenta ante un paciente  entre los 2 y 4 a&ntilde;os que presente epilepsia refractaria, regresi&oacute;n del  desarrollo y compromiso visual. La presencia de epilepsia miocl&oacute;nica orienta la  b&uacute;squeda de la etiolog&iacute;a, modifica la conducta terap&eacute;utica. No existe a&uacute;n un  tratamiento definitivo para esta enfermedad, el manejo se dirige desde las  fases iniciales a mejorar la calidad de vida del paciente y la de su familia  con medidas generales y de sost&eacute;n.</font></p>          <p align="left"><font size="2" face="Verdana"><b>Palabras clave</b>: Lipofuscinosis ceroidea  neuronal infantil tard&iacute;a, epilepsia miocl&oacute;nica, enfermedades de dep&oacute;sito  lisosomal.</font></p>      <p align="left">&nbsp;</p>     <p align="left"><font size="2" face="Verdana"><b>ABSTRACT</b></font></p>      <p align="left"><font size="2" face="Verdana"><b>Introduction:</b> Neuronal ceroid lipofuscinoses is a group of neurodegenerative autosomal recessive genetic disorders caused by storage of lipopigments that is most common in infancy, but that affects children and young adults. <b>Objective:</b> To present a series of 8 clinical cases of patients with late-infantile neuronal ceroid lipofuscinosis. <b>Methodology:</b> We present the clinical cases of 8 patients, whose diagnosis of late-infantile neuronal ceroid lipofuscinosis was made clinically by causation of epileptic crises, chronology of the appearance of visual, motor, and cognitive manifestations, as well as neurodevelopmental regression. <b>Results: </b>Case 1: a 6 year-old boy with progressive loss of vision from age 3 progressing to amaurosis, epilepsy from age 4 years, ataxia and motor and cognitive problems detected at age 5 years, interictal electroencephalogram showing epileptic pattern, and brain MRI showing brain and cerebellum atrophy with basal ganglia unaffected. Cases 2, 3, 4, and 5 show hereditary characteristics, appearing in 2 members of the same family. Case 6, of late-onset, was later classified as type 3, a childhood type, based on analysis of mutations. Case 7: the initial symptom was seizures at age 3 years, with behavior difficulties relating to peers being the complaint that led to consultation with a specialist. Case 8: rapid progression toward overall deterioration. <b>Conclusions:</b> Neuronal ceroid lipofuscinosis should be considered in cases of patients aged 2-4 years who present refractory epilepsy, developmental regression, and affected vision. The presence of myoclonic epilepsy guides the search for a cause and modifies the treatment management. No definitive treatment yet exists for the disease, and management is initially directed at improving quality of life for the patient and his or her family using general and supportive measures.</font></p>        <p align="left"><font size="2" face="Verdana"><b>Keywords:</b> Neuronal ceroid lipofuscinosis, late-infantile neuronal ceroid lipofuscinosis, myoclonic epilepsy, lysosomal storage disease. </b> </font></p>    <hr size="1" noshade>     <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>INTRODUCCI&Oacute;N</b></font></p>      <p align="left"><font size="2" face="Verdana">En el cotidiano andar del pediatra la evaluaci&oacute;n del  neurodesarrollo debe constituir un momento central de la consulta. Estamos m&aacute;s  habituados a ver desfasajes en las adquisiciones de los hitos del desarrollo,  sin embargo, cuando lo que acontece es la p&eacute;rdida de habilidades ya adquiridas  y, desde nuestro lugar, nos toca asistir el deterioro progresivo llegando  incluso a la muerte prematura urge el deseo de poder asistir en mejor modo. Una  de las formas de lograr esto es conociendo ciertas patolog&iacute;as que tomadas en  conjunto distan mucho de ser raras, la agresividad de sus manifestaciones  movilizan un deseo de b&uacute;squeda del diagn&oacute;stico, pron&oacute;stico y de ser posible un  tratamiento ya sea curativo o paliativo.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">Las lipofuscinosis fueron agrupadas inicialmente bajo el  nombre de &ldquo;idiocia familiar amaur&oacute;tica&rdquo; intentando destacar as&iacute; sus dos  principales caracter&iacute;sticas: compromiso intelectual y visual. La primera  sistematizaci&oacute;n y correlaci&oacute;n anatomocl&iacute;nica la hizo el m&eacute;dico franc&eacute;s  Frederick Batten en 1903, por lo que el cuadro llev&oacute; inicialmente su nombre. En  el a&ntilde;o 1969, Zeman y Dyken acu&ntilde;aron el t&eacute;rmino &ldquo;lipofuscinosis ceroidea  neuronal&rdquo; (LCN) y luego de m&uacute;ltiples descripciones de otras patolog&iacute;as que  compart&iacute;an caracter&iacute;sticas similares, se propuso la primera clasificaci&oacute;n  realizada por Norman y Wood. Con posterioridad se han planteado otras con  el&nbsp; aporte de la gen&eacute;tica y de la  morfolog&iacute;a microsc&oacute;pica (1,2).</font></p>      <p align="left"><font size="2" face="Verdana">La caracter&iacute;stica com&uacute;n de estas devastadoras condiciones es  la acumulaci&oacute;n lisosomal de un lipopigmento autofluorescente, la lipofuscina (3) pese a que  no es la causa del da&ntilde;o celular.</font></p>      <p align="left"><font size="2" face="Verdana">Constituyen un grupo de desordenes gen&eacute;ticos  neurodegenerativos con herencia autos&oacute;mica  recesiva que afecta a los ni&ntilde;os  y a los adultos j&oacute;venes.  La forma autos&oacute;mica dominante es una variante en  adultos (4).</font></p>      <p align="left"><font size="2" face="Verdana">Se caracterizan por deterioro global mental y motor, p&eacute;rdida  de la visi&oacute;n y epilepsia que desencadenan en la muerte (5).  Conjuntamente son el desorden neurodegenerativo de dep&oacute;sito m&aacute;s com&uacute;n en la  infancia, posee una prevalencia de hasta 1 en 12500 personas en algunas  poblaciones (6,7).</font></p>      <p align="left"><font size="2" face="Verdana">Las LCN son  enfermedades que presentan amplia variabilidad cl&iacute;nica y se caracterizan por  ser gen&eacute;ticamente heterog&eacute;neas. Las mutaciones en un mismo gen originan  fenotipos diferentes: mutaciones comunes se asocian a un fenotipo cl&aacute;sico,  mientras que mutaciones menos frecuentes pueden originar un fenotipo variante.  Adem&aacute;s, existen mutaciones asociadas a familias de un &aacute;rea geogr&aacute;fica  determinada (2).</font></p>      <p align="left"><font size="2" face="Verdana">En las &uacute;ltimas dos d&eacute;cadas, los importantes avances en la  investigaci&oacute;n gen&eacute;tico-molecular han logrado la identificaci&oacute;n de varios genes  responsables de las diferentes formas cl&iacute;nicas en la edad pedi&aacute;trica  (CLN10/CTSD, CLN1/PPT1, CLN2/TPP1, CLN3, CLN5, CLN6, CLN7/MFSD8, CLN8 entre  otros) y actualmente el an&aacute;lisis mutacional proporciona el diagn&oacute;stico  definitivo de cada una de estas entidades y permite establecer correlaciones  genotipo-fenotipo (8).</font></p>      <p align="left"><font size="2" face="Verdana">En funci&oacute;n de la edad de comienzo, el curso cl&iacute;nico y la  morfolog&iacute;a ultraestructural, las LCN se han clasificado en cuatro tipos  principales:</font></p>      <p align="left"><font size="2" face="Verdana">1. LCN infantil (enfermedad de Haltia-Santavuori,  LCN1), hallada predominantemente en Finlandia, se inicia entre los 6 meses y  los 2 a&ntilde;os generalmente, se relaciona con diversas mutaciones en el gen LCN1,  en el cromosoma 1p32, que determinan el d&eacute;ficit de una enzima lisosomal  denominada tioesterasa proteinopalmitoil 1 (o PPT1).</font></p>      <p align="left"><font size="2" face="Verdana">2. LCN infantil tard&iacute;a (LCNIT) (enfermedad de Jansky-Bielschowsky,  LCN2), se inicia entre los 2 y 4 a&ntilde;os de vida&nbsp;  con crisis t&oacute;nico-cl&oacute;nicas generalizadas, ausencias o crisis parciales  secundariamente generalizadas, aunque su caracter&iacute;stica t&iacute;pica es la mioclon&iacute;a  que aparece posteriormente junto a la p&eacute;rdida cognitiva, ataxia, signos  extrapiramidales y piramidales, deterioro r&aacute;pidamente progresivo de la visi&oacute;n  por atrofia &oacute;ptica. Las crisis convulsivas se asocian a p&eacute;rdida o falta de  adquisici&oacute;n de habilidades del desarrollo psicomotor. El paciente puede  fallecer en este primer episodio o derivar a estado vegetativo permanente por  a&ntilde;os.</font></p>      <p align="left"><font size="2" face="Verdana">3. LCN juvenil (enfermedad de Batten, enfermedad de  Spielmeyer-Vogt-Sjorgenkjnng, LCN3) es la m&aacute;s com&uacute;n de las lipofuscinosis en la  poblaci&oacute;n norteamericana, correspondiendo al 45 a 52% de los casos. En la forma  cl&aacute;sica los primeros s&iacute;ntomas aparecen entre los 4 y 7 a&ntilde;os de vida, no existe  a&uacute;n una alteraci&oacute;n enzim&aacute;tica identificada pero se sabe que el gen LCN3 se  encuentra en el cromosoma 16p12 y codifica para una prote&iacute;na estructural del  lisosoma.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">4. LCN del adulto (enfermedad de Kufs) los s&iacute;ntomas  iniciales aparecen alrededor de los 30 a&ntilde;os, siendo una de sus caracter&iacute;sticas  relevantes la indemnidad ocular. Cl&aacute;sicamente existen 2 fenotipos: un cuadro  caracterizado por epilepsia miocl&oacute;nica progresiva con demencia, ataxia y signos  piramidales y extrapiramidales tard&iacute;os, y otro con trastornos del  comportamiento y demencia que se pueden asociar a ataxia y signos  extrapiramidales (1).</font></p>      <p align="left"><font size="2" face="Verdana">Se han descrito adem&aacute;s variantes o formas at&iacute;picas que  representan alrededor de un 20% de las LCN en diferentes poblaciones,  generalmente distribuidas entre los grupos infantil tard&iacute;o y juvenil. Para la  forma infantil tard&iacute;a se han descrito la variante finlandesa (LCN5) y la  variante LCN6. Existe otra variante conocida como LCN8, epilepsia del norte o  epilepsia progresiva con retardo mental (EPRM) (1).</font></p>      <p align="left"><font size="2" face="Verdana">Las mutaciones en el gen CLN2 en el cromosoma 11p15, conduce  al cuadro cl&aacute;sico de Lipofuscinosis ceroidea neuronal infantil tard&iacute;a, tambi&eacute;n  denominada enfermedad de Jansky-Bielschowsky (7), estas mutaciones determinan la  deficiencia de una enzima lisosomal, la tripeptidil-peptidasa o TPP1 (1),  componente de una familia de serina-carboxilproteinasas cuya funci&oacute;n es  eliminar el amino&aacute;cido terminal de las prote&iacute;nas sometidas a degradaci&oacute;n  lisosomal favoreciendo el acumulo de la subunidad c de ATP sintetasa  mitocondrial (8,9). Los cambios producidos a nivel celular y molecular dan  cuenta de una acumulaci&oacute;n de pigmento a nivel celular y disfunci&oacute;n mitocondrial  que se relacionan con estr&eacute;s oxidativo que induce la fragmentaci&oacute;n mitocondrial  en c&eacute;lulas deficientes de TTP 1 (10). Se han realizado estudios que demuestran  que existe una concentraci&oacute;n elevada en forma significativa de super&oacute;xido y de  per&oacute;xido de hidrogeno en los fibroblastos con mutaciones CLN2 en comparaci&oacute;n  con fibroblastos sin tal mutaci&oacute;n, esto causa adem&aacute;s disfunci&oacute;n de peroxisomas  con un descenso de la actividad de catalasa lo cual contribuye al da&ntilde;o y a la  degeneraci&oacute;n celular (11).</font></p>      <p align="left"><font size="2" face="Verdana">La presente casu&iacute;stica tiene por objetivo presentar un  estudio de casos cl&iacute;nicos de 8 pacientes con lipofuscinosis ceroidea neuronal  infantil tard&iacute;a atendidos en centros de referencias de nuestro pa&iacute;s.</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>METODOLOG&Iacute;A</b></font></p>      <p align="left"><font size="2" face="Verdana">Estudio de casos cl&iacute;nicos de 8 pacientes atendidos en centros de referencias de nuestro pa&iacute;s en un  periodo de 15 a&ntilde;os (1998 a 2013); cuyos diagn&oacute;stico de lipofuscinosis ceroidea  neuronal infantil tard&iacute;a es propuesto a trav&eacute;s del cuadro cl&iacute;nico: semiolog&iacute;a  de las crisis epil&eacute;pticas, cronolog&iacute;a de la aparici&oacute;n de las manifestaciones  visuales, motoras, cognitivas y regresi&oacute;n en el neurodesarrollo.</font></p>      <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>RESULTADOS</b></font></p>      <p align="left"><font size="2" face="Verdana">  En un periodo de 15 a&ntilde;os (1998 a 2013) han sido evaluados 8  pacientes, con criterios cl&iacute;nicos, radiol&oacute;gicos y electroencefalogr&aacute;ficos de  LCN que fueron analizados a ra&iacute;z del caso 1 por ser quien motiv&oacute; esta  presentaci&oacute;n (desde ahora denominado caso &iacute;ndice).</font></p>      ]]></body>
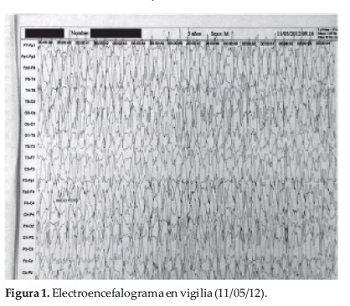
<body><![CDATA[<p align="left"><font size="2" face="Verdana"><b>Caso &nbsp;N&deg; 1  (CASO &Iacute;NDICE)</b></font></p>      <p align="left"><font size="2" face="Verdana">Escolar de 6 a&ntilde;os de edad, sexo masculino, procedente de Luque,  hijo de padres no consangu&iacute;neos, acudi&oacute; por primera vez a nuestro servicio en  junio de 2013 por historia de convulsiones tres d&iacute;as antes del ingreso, en 3  oportunidades. Las mismas se repiten dos horas antes, tipo cl&oacute;nica generalizada  de 20 minutos de duraci&oacute;n en vigilia. Ingres&oacute; en brazos del padre  convulsionando. </font></p>      <p align="left"><font size="2" face="Verdana">Una vez estabilizado el paciente se lo observaba hipoactivo,  no conectado, sin respuesta verbal ni contacto visual, con respuesta  inespec&iacute;fica al dolor y exacerbaci&oacute;n de las crisis convulsivas ante est&iacute;mulos  auditivos.</font></p>      <p align="left"><font size="2" face="Verdana">Presentaba nistagmo horizontal. Al fondo de ojo se constat&oacute;  atrofia severa del nervio &oacute;ptico. En lo motor hiperton&iacute;a distal de miembros  inferiores, pie equino fijo, reflejos de estiramiento muscular aumentados,  signo de Babinski bilateral presente, marcha ausente, se observaban movimientos  involuntarios, breves, como sacudidas en miembros, dificultad para deglutir,  hipotrofia generalizada con &iacute;ndice de masa corporal por debajo del percentil  adecuado para la edad.</font></p>      <p align="left"><font size="2" face="Verdana">El paciente acudi&oacute; con el diagn&oacute;stico previo de Neuropat&iacute;a  &Oacute;ptica de Leber formulado en mayo de 2012 en otro centro hospitalario en  relaci&oacute;n a la amaurosis adquirida y la epilepsia secundaria.</font></p>      <p align="left"><font size="2" face="Verdana">En el interrogatorio del desarrollo psicomotor del ni&ntilde;o se  evidenciaban adquisiciones de hitos adecuados en la primera infancia, tuvo  sost&eacute;n cef&aacute;lico y sonrisa social a los 3 meses, se sent&oacute; a los 5 meses,  pronunci&oacute; sus primeras palabras a los 8 meses, se par&oacute; a los 11 meses y camin&oacute;  al a&ntilde;o de vida, la &uacute;nica limitaci&oacute;n que presentaba era en el &aacute;rea del lenguaje  ya que a los tres a&ntilde;os solamente dec&iacute;a frases sueltas.</font></p>      <p align="left"><font size="2" face="Verdana">Se recabaron datos patol&oacute;gicos de valor en el ni&ntilde;o  consistentes en p&eacute;rdida progresiva de la visi&oacute;n desde los tres a&ntilde;os de edad. El  primer episodio convulsivo se produjo en el 2012, a la edad de 4 a&ntilde;os, el mismo  fue interpretado como una convulsi&oacute;n febril, el siguiente episodio se present&oacute;  6 meses antes del ingreso y fue tratado con &aacute;cido valproico y clonazepam.  Posteriormente se agreg&oacute; al cuadro ataxia progresiva y dificultades en la  marcha a los 5 a&ntilde;os de vida con deterioro progresivo de las habilidades  cognitivas.</font></p>      <p align="left"><font size="2" face="Verdana">Se indagaron sobre antecedentes familiares no obteni&eacute;ndose  datos de epilepsia y/o ceguera en los miembros de la familia. </font></p>      <p align="left"><font size="2" face="Verdana">Acudi&oacute; con Electroencefalograma realizado en vigilia (<b><i><a href="#1a05f1">Figura 1</a></i></b>), en el mismo se evidencia  importante actividad comicial interictal en forma de Espigas, complejos Punta  Onda, Polipuntas de alto voltaje durante todo el trazado, comprometiendo la  organizaci&oacute;n de fondo, no se constata ritmo Alpha posterior, sin gradiente  anteroposterior, no se realiza estimulaci&oacute;n f&oacute;tica a baja frecuencia.</font></p>      <p align="center"><a name="1a05f1"></a></p>     ]]></body>
<body><![CDATA[<p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v41n1/1a05f1.jpg"></p>      <p align="left"><font size="2" face="Verdana">Pose&iacute;a adem&aacute;s un resultado de Potencial Visual Evocado  realizado 3 a&ntilde;os antes de la internaci&oacute;n en nuestro servicio que informa  potenciales no reproducibles, desorganizado, configuraci&oacute;n anormal. No puede determinarse  latencia ni amplitud (<b><i><a href="#1a05f2">Figura 2</a></i></b>).</font></p>        <p align="center"><a name="1a05f2"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v41n1/1a05f2.jpg"></p>       <p align="left"><font size="2" face="Verdana">En nuestro servicio se plantearon los diagn&oacute;sticos al ingreso  de Epilepsia Sintom&aacute;tica de etiolog&iacute;a a determinar, Neuropat&iacute;a &oacute;ptica de Leber  y Desnutrici&oacute;n cal&oacute;rica proteica severa.</font></p>      <p align="left"><font size="2" face="Verdana">Durante su internaci&oacute;n volvieron a repetirse los episodios convulsivos,  siendo &eacute;stas de dif&iacute;cil manejo quedando con triple terapia anticonvulsivante:  &aacute;cido valproico, carbamazepina y difenilhidanto&iacute;na.</font></p>      <p align="left"><font size="2" face="Verdana">En el primer d&iacute;a de internaci&oacute;n se realiz&oacute; una Tomograf&iacute;a de  cr&aacute;neo en la que se observaba disminuci&oacute;n volum&eacute;trica del par&eacute;nquima cerebral,  surcos profundos. Cerebelo con disminuci&oacute;n volum&eacute;trica del par&eacute;nquima y  evidencia de folias cerebelosas. Hallazgos compatibles con atrofia de cerebro y  cerebelo (<b><i><a href="#1a05f3">Figura 3</a></i></b>).</font></p>       <p align="center"><a name="1a05f3"></a></p>     ]]></body>
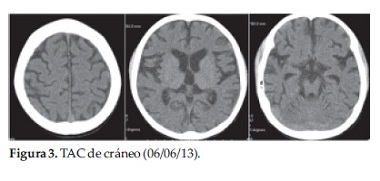
<body><![CDATA[<p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v41n1/1a05f3.jpg"></p>        <p align="left"><font size="2" face="Verdana">Se descart&oacute; la Neuropat&iacute;a &Oacute;ptica de Leber ante ausencia de  elementos cl&iacute;nicos y antecedentes familiares compatibles.</font></p>      <p align="left"><font size="2" face="Verdana">Al segundo d&iacute;a de internaci&oacute;n se replantearon los  diagn&oacute;sticos, desde una perspectiva cl&iacute;nica nos encontr&aacute;bamos ante un ni&ntilde;o con  una patolog&iacute;a degenerativa global que afectaba tanto a las habilidades  cognitivas, motoras y visuales, cuyo motivo de ingreso fue la epilepsia  refractaria; quedando as&iacute; con los siguientes diagn&oacute;sticos: 1) S&iacute;ndrome  piramidal, 2) Amaurosis adquirida bilateral, 3) Demencia, 4) Epilepsia  sintom&aacute;tica.</font></p>      <p align="left"><font size="2" face="Verdana">Se reinterrog&oacute; a los familiares y se obtuvieron datos  compatibles con Epilepsia Miocl&oacute;nica Progresiva por lo que se suspendi&oacute; la  administraci&oacute;n de difenilhidantoina y de carbamazepina adicion&aacute;ndose topiramato  con buena respuesta. Durante la internaci&oacute;n se constataron varios episodios  convulsivos miocl&oacute;nicos intensos y amplios a predominio de miembros.</font></p>      <p align="left"><font size="2" face="Verdana">Se investigaron otras posibles etiolog&iacute;as que puedan integrar  la sintomatolog&iacute;a del paciente (p&eacute;rdida de la agudeza visual hasta llegar a la  amaurosis, p&eacute;rdida de las habilidades motoras, s&iacute;ndrome piramidal y epilepsia  refractaria), se solicit&oacute; screening metab&oacute;lico con Perfil de amino&aacute;cidos y Acil  Carnitina con resultados en rango (<b><i><a href="#1a05f4">Figura  4</a></i></b>).</font></p>      <p align="center"><a name="1a05f4"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v41n1/1a05f4.jpg"></p>        <p align="left"><font size="2" face="Verdana">Al s&eacute;ptimo d&iacute;a se le realiz&oacute; una Resonancia Magn&eacute;tica de  cr&aacute;neo (<b><i><a href="#1a05f5">Figura 5</a></i></b>) evidenci&aacute;ndose  importantes modificaciones atr&oacute;ficas de cerebro y muy marcadas de&nbsp; cerebelo, no correlativas con la franja  etaria. Indemnidad de Ganglios Basales.</font></p>      ]]></body>
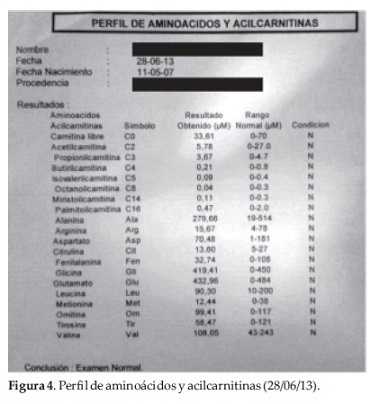
<body><![CDATA[<p align="center"><a name="1a05f5"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v41n1/1a05f5.jpg"></p>       <p align="left"><font size="2" face="Verdana">Con los datos cl&iacute;nicos: deterioro neurol&oacute;gico, presencia de  epilepsia miocl&oacute;nica progresiva, compromiso visual, motor y cognitivo,  complementados con estudios de neuroimagen que mostraban atrofia supratentorial  y llamativamente de cerebelo, potencial evocado visual y electroencefalograma  patol&oacute;gicos se plante&oacute; el diagn&oacute;stico presuntivo de Lipofuscinosis Ceroidea  Neuronal, compatible con el tipo infantil tard&iacute;o (enfermedad de  Jansky-Bielschowsky) por la edad del paciente y por la indemnidad de los Ganglios  Basales en la Resonancia Magn&eacute;tica.</font></p>      <p align="left"><font size="2" face="Verdana">Permaneci&oacute; internado por 13 d&iacute;as y fue dado de alta con mejor&iacute;a  de las convulsiones, medicado con topiramato y valproato, en planes de  seguimiento por Neurolog&iacute;a, Pediatr&iacute;a y Fisioterapia.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 2</b></font></p>      <p align="left"><font size="2" face="Verdana">A. A. Paciente de sexo masculino, producto de la gesta 4, previamente  sano, sin antecedentes familiares de valor, presenta como primera  sintomatolog&iacute;a crisis convulsivas, la primera de ellas con fiebre a los 2 a&ntilde;os  y 3 meses de edad, de tipo t&oacute;nica generalizada. Posteriormente fue presentando  convulsiones afebriles. Primera evaluaci&oacute;n oftalmol&oacute;gica sin hallazgos  patol&oacute;gicos.</font></p>      <p align="left"><font size="2" face="Verdana">A los 3 a&ntilde;os 11 meses el deterioro abarca: temblor, dificultad en la  marcha, ataxia progresiva. Deja de caminar a los 4 a&ntilde;os de edad, tiempo en el  cual ya present&oacute; atrofia &oacute;ptica y compromiso cognitivo.</font></p>      <p align="left"><font size="2" face="Verdana">Electroencefalograma patol&oacute;gico interictal, con desorganizaci&oacute;n del  ritmo de fondo, actividad comicial focal y generalizada de espigas, Complejos  punta onda lenta. No se realiza Fotoestimulaci&oacute;n a baja frecuencia. La Resonancia  Magn&eacute;tica de Cr&aacute;neo evidenciaba atrofia cerebral y de cerebelo, gracias al  cuadro cl&iacute;nico se condujo a la presunci&oacute;n cl&iacute;nica.</font></p>      <p align="left"><font size="2" face="Verdana">El tiempo transcurrido entre el primer s&iacute;ntoma y la sospecha  diagn&oacute;stica fue de 2 a&ntilde;os. En el transcurrir de su enfermedad present&oacute; diferentes  tipos de&nbsp; crisis: at&oacute;nicas y miocl&oacute;nicas  que no hab&iacute;an sido registradas en su historial hasta el momento en que se  hicieron muy frecuentes y se volvieron resistentes a los f&aacute;rmacos utilizados:  valproato, benzodiacepina, etc. Present&oacute; s&iacute;ndrome Pseudobulbar, con marcada  dificultad para la degluci&oacute;n que deriv&oacute; en la realizaci&oacute;n de&nbsp; gastrostom&iacute;a.</font></p>      ]]></body>
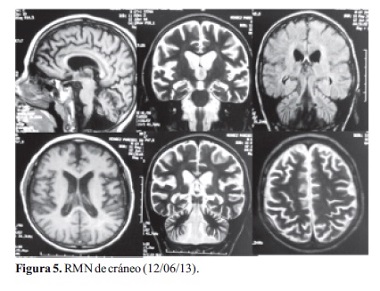
<body><![CDATA[<p align="left"><font size="2" face="Verdana">Como dato particular presentaba priapismo. Falleci&oacute; a la edad de 12  a&ntilde;os 8 meses por un cuadro de Neumon&iacute;a en nuestro hospital. Cursaba &eacute;l con 7  a&ntilde;os de edad cuando se manifiesta la misma entidad en su hermana menor.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 3</b></font></p>      <p align="left"><font size="2" face="Verdana">D. A. Paciente de sexo femenino,  hermana del paciente antes referido. Producto de la gesta 5 (familia compuesta  por 2 hijas mujeres 3 hijos varones). Desarrollo normal en la primera infancia,  logra caminar a los 10 meses, primeras palabras antes del a&ntilde;o.</font></p>      <p align="left"><font size="2" face="Verdana">La madre supo el diagn&oacute;stico del hijo  mayor y de la posibilidad de recurrencia cuando esta ni&ntilde;a ten&iacute;a 1 a&ntilde;o de edad. A  los 3 a&ntilde;os y 1 mes de vida inician las convulsiones. Crisis epil&eacute;pticas de tipo  parcial compleja con componente motor. Se repiten al mes, los eventos aumentan  en duraci&oacute;n llegando a un promedio de 20 minutos. Al llegar a los 6 meses del  inicio del cuadro aparecen crisis at&oacute;nicas muy frecuentes. Fue medicada con  Valproato y Benzodiacepina a los que se agrega Topiramato con mejor&iacute;a en el  control de las crisis. La instalaci&oacute;n de nuevos tipos de crisis coincide con el  inicio de la ataxia troncal, temblor de miembros superiores, mirada poco expresiva,  inicia dificultad en la degluci&oacute;n.</font></p>      <p align="left"><font size="2" face="Verdana">La Resonancia Magn&eacute;tica de cr&aacute;neo indicaba  atrofia cerebral y cerebelosa. Fue evaluada en un centro de referencia en  Sudam&eacute;rica (Santiago de Chile) donde le realizan biopsia de piel con hallazgo  ultraestructural compatible con LCN 2, as&iacute; mismo EEG que reporta actividad  epil&eacute;ptica interictal de punta onda lenta aislada o en series de localizaci&oacute;n  generalizada con mayor voltaje en regiones anteriores y multifocal  independiente: temporal izquierda, occipital derecha y frontal izquierda.</font></p>      <p align="left"><font size="2" face="Verdana">Deja de caminar a los 6 a&ntilde;os. Reportan  crisis miocl&oacute;nicas a los 6 a&ntilde;os 10 meses. Con gastrostom&iacute;a ya en ese momento.  Mantiene la capacidad de seguir con la mirada y visi&oacute;n luz. A los 8 a&ntilde;os ya muy  deteriorada, descontrol de crisis: parciales, at&oacute;nicas, miocl&oacute;nicas, t&oacute;nicas  generalizadas. Fondo de Ojo con atrofia &oacute;ptica. En este punto fallece su  hermano.</font></p>      <p align="left"><font size="2" face="Verdana">Evoluciona hacia mioclon&iacute;as constantes.  Se agrega insomnio y crisis de llanto que sugieren dolor en diferentes  horarios. Se investigan posibles etiolog&iacute;as infecciosas, reflujo  gastroesofagico y posturales, sin hallazgo positivo.</font></p>      <p align="left"><font size="2" face="Verdana">Se sugiere internaci&oacute;n en cl&iacute;nica de  cuidados paliativos a la edad de 11 a&ntilde;os para adecuado manejo y contenci&oacute;n  familiar pero no se realiza.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 4</b></font></p>      <p align="left"><font size="2" face="Verdana">N.  C. paciente sexo femenino, previamente sana. Inicia el cuadro con crisis convulsivas a los 3 a&ntilde;os 4 meses, de tipo  parcial motora y generalizada.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">A los 6 a&ntilde;os se tiene la sospecha  diagn&oacute;stica, 3 a&ntilde;os despu&eacute;s del inicio de los s&iacute;ntomas, por la presencia de multicrisis,  deterioro progresivo motor, cognitivo y visual. Se detecta atrofia &oacute;ptica a los  6 a&ntilde;os. EEG con actividad epil&eacute;ptica interictal focal y generalizada.  Resonancia Magn&eacute;tica de cr&aacute;neo con atrofia cerebral y cerebelosa. No afectaci&oacute;n  de ganglios basales.</font></p>      <p align="left"><font size="2" face="Verdana">Deterioro franco desde los 8 a&ntilde;os con  afectaci&oacute;n cognitiva, dificultad para la degluci&oacute;n que lleva a&nbsp; gastrostom&iacute;a, crisis miocl&oacute;nicas  refractarias. Fallece a los 12 a&ntilde;os por complicaciones respiratorias. La  hermana menor ya cursaba con s&iacute;ntomas iniciales de esta patolog&iacute;a al momento de  su fallecimiento.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 5</b></font></p>      <p align="left"><font size="2" face="Verdana">N. C. Paciente de sexo femenino,  hermana de la ni&ntilde;a correspondiente al caso 4.</font></p>      <p align="left"><font size="2" face="Verdana">Inicia con crisis convulsivas t&oacute;nicas  generalizadas a los 3 a&ntilde;os de edad, momento en el que se plantea el diagn&oacute;stico.  Las crisis miocl&oacute;nicas fueron detectadas a los 4 a&ntilde;os de vida, as&iacute; como las  at&oacute;nicas.</font></p>      <p align="left"><font size="2" face="Verdana">Electroencefalograma patol&oacute;gico patr&oacute;n  comicial focal y generalizado. Resonancia Magn&eacute;tica de cr&aacute;neo con atrofia de  cerebro y cerebelo. Atrofia &oacute;ptica detectada a los 5 a&ntilde;os. Recibi&oacute; cuidados en  una cl&iacute;nica de cuidados paliativos donde estuvo hasta su fallecimiento.</font></p>      <p align="left"><font size="2" face="Verdana">Es de destacar que el hecho de tener en  un solo lugar apoyo nutricional, pedi&aacute;trico, neurol&oacute;gico, fisioterapia motora y  respiratoria y por sobre todo contenci&oacute;n humana marc&oacute; una gran diferencia en la  manera de afrontar la muerte en esta madre y en toda la familia.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 6</b></font></p>      <p align="left"><font size="2" face="Verdana">M. A.  Paciente de sexo femenino. </font></p>      <p align="left"><font size="2" face="Verdana">Ni&ntilde;a sana hasta los 4 a&ntilde;os de edad,  sigui&oacute; yendo al colegio hasta los 5 a&ntilde;os. Inici&oacute; con crisis convulsivas de tipo  parcial motora con versi&oacute;n cef&aacute;lica a izquierda de 20 minutos. Durante los 2  primeros a&ntilde;os las crisis se presentaban 1 vez al mes, siempre en el hemicuerpo  izquierdo. Cuando estas se hicieron m&aacute;s frecuentes la madre relata la dificultad  visual y el compromiso cognitivo. Se agregan crisis at&oacute;nicas en vigilia y las miocl&oacute;nicas  s&oacute;lo en sue&ntilde;o.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">A los 6 a&ntilde;os se plantea Epilepsia refractaria,  Encefalopat&iacute;a Progresiva, patolog&iacute;a neurodegenerativa a descartar. Tiempo  transcurrido entre el inicio de los s&iacute;ntomas y sospecha diagn&oacute;stica fue de 2  a&ntilde;os.</font></p>      <p align="left"><font size="2" face="Verdana">A los 7 a&ntilde;os acuden a un centro de  referencia en Sudam&eacute;rica (Buenos Aires), le solicitan Biopsia de piel que no se  realiza. El EEG reportaba paroxismo de Polipuntas, Punta Onda de alta  frecuencia, atenuaci&oacute;n parox&iacute;stica de voltaje. Estimulaci&oacute;n F&oacute;tica negativa.  Posteriormente se realiza an&aacute;lisis mutacional con delecci&oacute;n CLN3-1.02 kb con la  que se confirma el diagn&oacute;stico de Lipofuscionsis ceroidea neuronal tipo III. La  progresi&oacute;n fue hacia un estado de dependencia, convulsiones no controladas y realizaci&oacute;n  de gastrostom&iacute;a.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 7</b></font></p>      <p align="left"><font size="2" face="Verdana">M. Z. Paciente de sexo femenino. Como antecedente  familiar de valor, la madre se encontraba con afectaci&oacute;n de las funciones  cognitivas y demencia. Sin datos de convulsiones o s&iacute;ntomas que puedan  corresponder a un s&iacute;ndrome extrapiramidal.</font></p>      <p align="left"><font size="2" face="Verdana">La ni&ntilde;a inicia  con cuadro convulsivo a los 3 a&ntilde;os de edad. Crisis con versi&oacute;n cef&aacute;lica  secundariamente t&oacute;nica generalizada. Curs&oacute; el jard&iacute;n a los 4 a&ntilde;os con  dificultades para la adaptaci&oacute;n grupal. A los 5 a&ntilde;os la derivan a una escuela  para ni&ntilde;os con necesidades especiales donde reportan trastornos en la  motricidad fina y d&eacute;ficit de atenci&oacute;n.</font></p>      <p align="left"><font size="2" face="Verdana">En la primera  evaluaci&oacute;n de un centro de referencia en nuestro pa&iacute;s la describen como una  ni&ntilde;a inquieta, por momentos con reacciones agresivas hacia los dem&aacute;s, actitud  indiferente al medio, temblor de manos, ataxia, dismetr&iacute;a, marcha con  dificultad.</font></p>      <p align="left"><font size="2" face="Verdana">Sus primeros  diagn&oacute;sticos fueron D&eacute;ficit de Atenci&oacute;n, Crisis Convulsiva, S&iacute;ndrome  Cerebeloso, Retraso Psicomotor. En el siguiente control se replantean  diagn&oacute;sticos hacia una Encefalopat&iacute;a Progresiva. La resonancia magn&eacute;tica es  informada como normal pero con aumento de surcos corticales.</font></p>      <p align="left"><font size="2" face="Verdana">La terapista  ocupacional describe mirada perdida, por momentos sigue algunas consignas. Se  presenta el caso a neur&oacute;logo infantil quien describe atrofia cerebral y  cerebelosa importante, secuencia en la aparici&oacute;n de los s&iacute;ntomas: ni&ntilde;a sana,  posteriormente convulsiones, compromiso cognitivo-conductual, deterioro motor,  visual.</font></p>      <p align="left"><font size="2" face="Verdana">Se plantea  Lipofuscinosis ceroidea como sospecha diagn&oacute;stica 2 a&ntilde;os despu&eacute;s de la primera  sintomatolog&iacute;a.</font></p>      <p align="left"><font size="2" face="Verdana">Al a&ntilde;o  siguiente el deterioro fue importante ya con falta de respuesta a los est&iacute;mulos,  dificultad para la degluci&oacute;n. Present&oacute; varias internaciones por Estado  convulsivo y complicaciones respiratorias. Con el transcurrir de la enfermedad se  presentaron crisis de llanto, irritabilidad por momentos. Mioclon&iacute;as frecuentes  y bruscas. Actualmente con 10 a&ntilde;os de vida.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana"><b>Caso N&deg; 8</b></font></p>      <p align="left"><font size="2" face="Verdana">S. G. Paciente de sexo femenino.</font></p>      <p align="left"><font size="2" face="Verdana">Inicia con  crisis convulsivas a los 2 a&ntilde;os 4 meses. Present&oacute; varios tipos de convulsiones de  manera precoz, at&oacute;nicas, parciales motoras, ausencias at&iacute;picas. Progresa a  ataxia y dificultades cognitivas que llevan al planteamiento de Encefalopat&iacute;a  Epil&eacute;ptica, Sindrome de Lenox Gastaut. EEG anormal interictal, actividad  comicial generalizada predominante con Espigas y complejos Punta Onda lenta. Sin  respuesta a la medicaci&oacute;n, valproato, topiramato y clobazan. </font></p>      <p align="left"><font size="2" face="Verdana">Present&oacute; dificultades  para la degluci&oacute;n, desnutrici&oacute;n a los 3 a&ntilde;os de edad. Resonancia Magnetica de  cr&aacute;neo con atrofia cerebral y cerebelosa.</font></p>      <p align="left"><font size="2" face="Verdana">Fue evaluada  en un centro de referencia de Sudam&eacute;rica (Buenos Aires) donde se plantea Encefalopat&iacute;a  progresiva heredodegenerativa por la presencia de diferentes tipos de crisis:  at&oacute;nicas, miocl&oacute;nicas, parcial motora, compromiso visual y motor se orienta  hacia Epilepsia miocl&oacute;nica progresiva, dentro de ellas a LCN. Actualmente se  encuentra sin seguimiento.</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>DISCUSI&Oacute;N</b></font></p>      <p align="left"><font size="2" face="Verdana">En un periodo de 15 a&ntilde;os (1998 a 2013) han sido evaluados 8  pacientes, con criterios cl&iacute;nicos, radiol&oacute;gicos y electroencefalogr&aacute;ficos de  LCN que fueron analizados a ra&iacute;z del caso 1, denominado caso &iacute;ndice.</font></p>      <p align="left"><font size="2" face="Verdana">El promedio de edad del inicio de la sintomatolog&iacute;a se sit&uacute;a  en los 3,1 a&ntilde;os, coincidente con el inicio de los s&iacute;ntomas en una serie  espa&ntilde;ola de 11 pacientes (12) que situaba la edad entre los 18 meses y los 3,7 a&ntilde;os. El  debut de las convulsiones se dio con fiebre al inicio del cuadro en todos los  pacientes de la citada investigaci&oacute;n al igual que en los casos 1 y 2  presentados en este trabajo, sin embargo dicha eventualidad no es frecuente (13). El sexo predominante fue el femenino (87%), lo cual no  es reportado en la literatura. En nuestra serie el promedio de tiempo entre el primer s&iacute;ntoma y la sospecha  cl&iacute;nica de LCN fue de 2 a&ntilde;os.</font></p>      <p align="left"><font size="2" face="Verdana">Hemos encontrado recurrencia en 2 familias (casos 2, 3 y 4,  5) y en el caso 7 la madre de la ni&ntilde;a posee el diagn&oacute;stico de demencia sin  poder especificar m&aacute;s datos sobre la misma (3).</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">El caso &iacute;ndice acudi&oacute; a nuestro servicio con el diagn&oacute;stico  de Neuropat&iacute;a &Oacute;ptica Hereditaria de Leber (NOHL), basado en la amaurosis  adquirida y en el informe de los potenciales evocados visuales (Figura 1). Al  analizar la bibliograf&iacute;a disponible (11) se descarta dicha etiolog&iacute;a por varias razones, en primer  lugar porque generalmente se produce en personas sanas, no siendo este el caso  de nuestro paciente aunque una peque&ntilde;a proporci&oacute;n puede presentar problemas  neurol&oacute;gicos menores como reflejos de estiramiento muscular alterados y  mioclon&iacute;as (14), adem&aacute;s no se obtienen datos familiares de ceguera o p&eacute;rdida  de la visi&oacute;n, siendo esta una entidad de herencia materna producida por  mutaciones puntuales en el cromosoma mitocondrial de genotipo homopl&aacute;smico y de  baja penetrancia. En la NOHL se describe una microangiopat&iacute;a peripapilar  telangiect&aacute;sica, con atrofia de fibras nerviosas, con alteraci&oacute;n del campo  visual y p&eacute;rdida posterior de la visi&oacute;n (15) dichas  caracter&iacute;sticas no fueron halladas en nuestro paciente.</font></p>      <p align="left"><font size="2" face="Verdana">En la LCN el examen oftalmol&oacute;gico pone de manifiesto  degeneraci&oacute;n macular, ac&uacute;mulos de pigmentos en la retina perif&eacute;rica, estrechez  del &aacute;rbol vascular y atrofia &oacute;ptica (7,8) lo  cual se observa en la totalidad de los pacientes analizados en nuestro estudio.</font></p>      <p align="left"><font size="2" face="Verdana">Debido a la edad de inicio se clasific&oacute; a nuestro caso &iacute;ndice  como subtipo Infantil Tard&iacute;o que es caracterizado seg&uacute;n Williams (13) desde el  comienzo por convulsiones y demencia progresiva a la edad de 2 a 4 a&ntilde;os. La  ataxia y las mioclon&iacute;as son hallazgos constantes. Los ni&ntilde;os quedan  incapacitados a la edad de 3 a 6 a&ntilde;os, en dicho momento las anormalidades  oftalmol&oacute;gicas suelen observarse. Degeneraciones maculares y retinianas  asociadas a atrofia &oacute;ptica ocurren causando ceguera a la edad de 6 a&ntilde;os (13). Dicha  descripci&oacute;n coincide con un trabajo de Espa&ntilde;a (8) en el que  se observ&oacute; que el d&eacute;ficit visual ocurri&oacute; despu&eacute;s de la epilepsia y la ataxia  fue el tercer s&iacute;ntoma de la enfermedad apareciendo a los 4 a&ntilde;os junto con el  inicio del deterioro cognitivo. Existe una variante finlandesa de la LCN  infantil tard&iacute;a (LCN 5) en la que las manifestaciones oculares son las m&aacute;s  importantes, sin embargo, tienen un inicio de los s&iacute;ntomas m&aacute;s tard&iacute;o entre los  4 y 7 a&ntilde;os de edad, por lo que se tendr&iacute;a que acudir a t&eacute;cnicas moleculares de  estudio gen&eacute;tico para el diagn&oacute;stico definitivo (1). En 2  pacientes, casos 3 y 6 hubo confirmaci&oacute;n por microscopia electr&oacute;nica y an&aacute;lisis  mutacional respectivamente. La edad de inicio fue tard&iacute;o, a la edad de 4 a&ntilde;os,  en la ni&ntilde;a que posteriormente se concluy&oacute; presentaba la forma Juvenil, o Enfermedad  de Batten, correspondiente al caso 6, donde adem&aacute;s de la edad de inicio el  desarrollo de las crisis convulsivas fueron distintas, predominio de crisis  parcial motora por m&aacute;s de 1 a&ntilde;o, tiempo en el cual sigui&oacute; acudiendo a clases,  es decir el deterioro fue m&aacute;s lento, con el incremento de crisis y la presencia  de otros tipos de convulsiones aparecen los dem&aacute;s componentes de regresi&oacute;n.</font></p>      <p align="left"><font size="2" face="Verdana">Las crisis epil&eacute;pticas t&oacute;nico cl&oacute;nicas generalizadas han sido  descritas como el tipo de convulsi&oacute;n m&aacute;s frecuente (15). La  presencia de m&uacute;ltiples tipos de crisis es un hallazgo frecuente en la LCN (16) lo que se observ&oacute; en todos los casos analizados.</font></p>      <p align="left"><font size="2" face="Verdana">El diagn&oacute;stico diferencial en pacientes pedi&aacute;tricos con  convulsiones miocl&oacute;nicas en los que se han descartado malformaciones,  infecciones y neoplasias conduce a la investigaci&oacute;n de los diferentes tipos de  Epilepsias Miocl&oacute;nicas Progresivas (EMP) dentro de las cuales se encuentran las  LCN que son el grupo m&aacute;s com&uacute;n de padecimiento neurodegenerativo de dep&oacute;sito  lisosomal en la infancia (16).</font></p>      <p align="left"><font size="2" face="Verdana">Las crisis miocl&oacute;nicas pueden ser de dif&iacute;cil reconocimiento,  se manifiestan como sobresaltos breves generalizados o fragmentarios, varias  veces en el d&iacute;a, se exacerban con est&iacute;mulos auditivos y pueden ser  fotosensibles (17,18). Debemos pues estar atentos ante la descripci&oacute;n que surja en  el interrogatorio por parte de familiares o profesionales de la salud respecto  a la semiolog&iacute;a de crisis convulsivas menos frecuentes en la pr&aacute;ctica diaria,  como ausencias at&iacute;picas, mioclon&iacute;as, ast&aacute;tico-miocl&oacute;nicas, espasmos infantiles  y at&oacute;nicas que se asocian a regresi&oacute;n del desarrollo (18).</font></p>      <p align="left"><font size="2" face="Verdana">Dentro de las Epilepsias Miocl&oacute;nicas Progresivas y gracias a  los estudios de gen&eacute;tica molecular, han sido identificadas otras entidades  adem&aacute;s de la Lipofuscinosis como por ejemplo la Enfermedad de Lafora, Epilepsia  Miocl&oacute;nica de fibras rojas rasgadas, Enfermedad de Unverricht&ndash;Lundborg entre  otras (16).</font></p>      <p align="left"><font size="2" face="Verdana">Los f&aacute;rmacos anticonvulsivantes deben seleccionarse teniendo  en cuenta el tipo de crisis, el estado cl&iacute;nico del paciente y los efectos  secundarios. Con frecuencia son necesarios varios f&aacute;rmacos para conseguir un  adecuado control cl&iacute;nico, dif&iacute;cil de alcanzar en la mayor&iacute;a de los pacientes  formando &eacute;stas parte de las Epilepsias Refractarias. El valproato es uno de los  medicamentos b&aacute;sicos en el tratamiento de la epilepsia de los pacientes con  LCN. Es eficaz en las convulsiones generalizadas primarias y parciales  secundariamente generalizadas (8). La lamotrigina puede ser preferida en mujeres debido a la  teratogenicidad y a los efectos colaterales del valproato (19). Sin  embargo se debe tener en cuenta que la lamotrigina puede empeorar las  mioclon&iacute;as (20). Levetiracetam y topiramato son altamente efectivos y son  frecuentemente usados en combinaci&oacute;n o como un tratamiento de segunda l&iacute;nea.</font></p>      <p align="left"><font size="2" face="Verdana">Algunos antiepil&eacute;pticos pueden agravar las crisis miocl&oacute;nicas (19). La  carbamazepina, la fenitoina, gabapentina y la vigabatrina pueden empeorar las  crisis&nbsp; miocl&oacute;nicas por lo que est&aacute;n  contraindicados (19,20,21).</font></p>      <p align="left"><font size="2" face="Verdana">As&iacute; pues la presencia de Epilepsia Miocl&oacute;nica modifica la  conducta m&eacute;dica: orienta hacia patolog&iacute;as espec&iacute;ficas y determina la conducta  farmacol&oacute;gica.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">En todas las Resonancias Magn&eacute;ticas de cr&aacute;neo de los  pacientes de nuestra serie se reprodujo el hallazgo esperado en esta entidad  consistente en la presencia de atrofia cerebelosa y adelgazamiento de la  corteza cerebral, se describe adem&aacute;s en la literatura leve hiperintensidad de  la sustancia blanca en T2. Estas alteraciones no son espec&iacute;ficas y generalmente  se correlacionan con la duraci&oacute;n de la enfermedad (8). No  presenta afectaci&oacute;n de Ganglios Basales, caracter&iacute;stico de la forma Infantil  tard&iacute;a.</font></p>      <p align="left"><font size="2" face="Verdana">El hallazgo electroencefalogr&aacute;fico es precoz y caracter&iacute;stico  en la LCN. Enlentecimiento progresivo de la actividad de base junto con la  presencia de actividad epil&eacute;ptica ictal e interictal, multifocal y  generalizada, espigas, polipuntas, complejos punta onda lenta.&nbsp; La estimulaci&oacute;n f&oacute;tica a baja frecuencia 1-2  Hz manifiesta&nbsp; espigas de alto voltaje  m&aacute;s de 200mV en regiones posteriores seguido de una onda lenta que corresponde  a un potencial evocado gigante que es pr&aacute;cticamente una caracter&iacute;stica&nbsp; de esta patolog&iacute;a (8).</font></p>      <p align="left"><font size="2" face="Verdana">Los Potenciales Evocados Visuales en fases precoces de la  enfermedad, presenta&nbsp; respuestas  gigantes&nbsp; a la estimulaci&oacute;n luminosa  intermitente. En el Electrorretinograma&nbsp;  se extingue precozmente la respuesta por alteraci&oacute;n de conos y bastones (2,8).</font></p>      <p align="left"><font size="2" face="Verdana">Hemos llegado a la sospecha diagn&oacute;stica uniendo los s&iacute;ntomas  presentes (amaurosis adquirida con atrofia del Nervio &Oacute;ptico, epilepsia con  diferentes tipos de crisis, entre ellas resaltamos las mioclon&iacute;as, p&eacute;rdida de  habilidades tanto motoras como cognitivas, atrofia supra e infratentorial,  particularmente la atrofia de cerebelo es un dato a destacar para el  diagnostico). El objetivo es certificar esta sospecha.</font></p>      <p align="left"><font size="2" face="Verdana">Los estudios de actividad enzim&aacute;tica (TPP1) preceden al  estudio de microscopia electr&oacute;nica cuando existe alta sospecha de enfermedad  producida por mutaci&oacute;n del gen CLN1, CLN2 (8). El poder medir la actividad  enzim&aacute;tica de TTP1 y PPT1 respectivamente en muestras de sangre seca en papel  calibrado permite el traslado de muestras y conservaci&oacute;n a temperatura de  ambiente de sitios lejanos a laboratorios especiales, pudiendo mantener su  actividad enzim&aacute;tica hasta por 2 semanas (8,22).</font></p>      <p align="left"><font size="2" face="Verdana">Teniendo en cuentas los diferentes tipos de LCN, el screening  incluye la identificaci&oacute;n de inclusiones mediante la visualizaci&oacute;n al  microscopio &oacute;ptico de leucocitos o al microscopio electr&oacute;nico de los tejidos  biopsiados, la biopsia puede obtenerse de piel,&nbsp;  conjuntiva, m&uacute;sculo esquel&eacute;tico. Los hallazgos m&aacute;s comunes son  acumulaci&oacute;n de lipopigmento autofluorescente en los lisosomas con variada  ultraestructura (23,24). La b&uacute;squeda de linfocitos vacuolados y el an&aacute;lisis  gen&eacute;tico-molecular son m&eacute;todos que se encuentran estandarizados en algoritmos  diagn&oacute;sticos (4).</font></p>      <p align="left"><font size="2" face="Verdana">Cabe destacar que en nuestro pa&iacute;s no se cuentan con los  m&eacute;todos diagn&oacute;sticos especializados que orienten hacia la mutaci&oacute;n presente en  las c&eacute;lulas o al d&eacute;ficit enzim&aacute;tico correspondiente por lo que la cl&iacute;nica se  consider&oacute;, como en la mayor&iacute;a de los casos, soberana y determinante.</font></p>      <p align="left"><font size="2" face="Verdana">El caso 7 se destaca por la manifestaci&oacute;n conductual referida  por el centro educativo al cual acud&iacute;a, se trataba de una ni&ntilde;a que presentaba  convulsiones desde los 3 a&ntilde;os, a los 5 a&ntilde;os es evaluada en un centro de  referencia de nuestro pa&iacute;s indicando que desde los 4 a&ntilde;os presentaba en la  escuela dificultad en el relacionamiento, atenci&oacute;n dispersa y cambios en el  comportamiento. El cuadro cl&iacute;nico final de todos los pacientes consisti&oacute; en epilepsia, deterioro  motor, afectaci&oacute;n visual y cognitiva con estado de dependencia total, sin  embargo queremos hacer &eacute;nfasis en el seguimiento del paciente desde la  perspectiva del m&eacute;dico que ve a esta ni&ntilde;a o ni&ntilde;o en la fase inicial de la  enfermedad, donde la convulsi&oacute;n est&aacute; presente pero es el dato  cognitivo-conductual el que inici&oacute; toda la b&uacute;squeda etiol&oacute;gica. En otros como  el caso &iacute;ndice el compromiso visual, sin embargo es la b&uacute;squeda de la unidad  diagn&oacute;stica la que nos acerca al diagn&oacute;stico.</font></p>      <p align="left"><font size="2" face="Verdana">La evoluci&oacute;n en el tiempo puede ser r&aacute;pida hacia la regresi&oacute;n,  como en el caso 8. El paciente puede fallecer en el primer episodio convulsivo o  derivar a estado vegetativo permanente por a&ntilde;os (1).</font></p>      <p align="left"><font size="2" face="Verdana">En todos los casos se constat&oacute; presencia de s&iacute;ndrome  pseudobulbar con indicaci&oacute;n de gastrostom&iacute;a. Entre ellos son 3 los fallecidos a  la fecha del presente trabajo con edad promedio de defunci&oacute;n a los 12 a&ntilde;os, y 3  sin seguimiento.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">La presencia de insomnio y dolor no especificado en 3  pacientes en etapas avanzadas de la enfermedad y priapismo en un paciente nos  hacen replantear respecto a la mirada que debemos tener hacia estos pacientes  en estado de dependencia desde temprana edad, pero que sin embargo no est&aacute;n  ajenos al dolor.</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>CONCLUSIONES</b></font></p>      <p align="left"><font size="2" face="Verdana">Frente a cada paciente el juicio cl&iacute;nico es la primera y  fundamental herramienta. Definir el s&iacute;ntoma predominante y unir las diferentes  &aacute;reas afectas de modo a establecer un hilo conductor en el proceso diagn&oacute;stico  es el trabajo al cual estamos llamados. La LCN se debe plantear ante un  paciente en la franja etaria&nbsp; promedio de  2 a 4 a&ntilde;os que curse con regresi&oacute;n del desarrollo neurol&oacute;gico, epilepsia  miocl&oacute;nica y compromiso visual.</font></p>      <p align="left"><font size="2" face="Verdana">Consideramos que la certeza diagn&oacute;stica es siempre el  objetivo ante todo paciente pero m&aacute;s a&uacute;n en patolog&iacute;as hereditarias y progresivas  con una evoluci&oacute;n cierta a una muerte prematura.</font></p>      <p align="left"><font size="2" face="Verdana">La Lipofuscinosis ceroidea neuronal es una entidad  aparentemente poco frecuente en nuestro medio, aunque consideramos que existe  un subregistro en relaci&oacute;n a las dificultades en el seguimiento, en establecer  diagn&oacute;stico definitivo y a la ausencia de tratamiento que desalienta a las  familias.</font></p>      <p align="left"><font size="2" face="Verdana">Inician con crisis convulsivas que no son diferentes por s&iacute;  mismas al inicio del cuadro de tantas otras convulsiones que vemos en la  infancia, es en el tiempo, siguiendo la evoluci&oacute;n de estos pacientes que  aparecen los elementos que conducen primero a plantear una epilepsia  refractaria, posteriormente una Encefalopatia degenerativa ya con los  componentes cognitivos, visuales, motores. El interrogatorio sobre el tipo de  crisis cobra gran importancia, la Epilepsia Miocl&oacute;nica Progresiva constituye un  cap&iacute;tulo muy especial en la neuropediatr&iacute;a, &nbsp;la semiolog&iacute;a de las convulsiones, constatar  la presencia de diferentes tipos de crisis es un hallazgo que dirige la mirada hacia  posibles etiolog&iacute;as.</font></p>      <p align="left"><font size="2" face="Verdana">La recurrencia en una misma familia se debe tener en cuenta,  como hemos visto en la casu&iacute;stica presentada por lo que un adecuado consejo  gen&eacute;tico y contenci&oacute;n por parte de los profesionales tratantes forma parte del cuidado  de estos pacientes.</font></p>      <p align="left"><font size="2" face="Verdana">No existe a&uacute;n un tratamiento definitivo para esta enfermedad.  El manejo se orienta desde las fases iniciales a mejorar la calidad de vida del  paciente y de su familia con medidas generales y de sost&eacute;n. Los pacientes  presentan complicaciones respiratorias, nutricionales e infecciosas que  conducen a una situaci&oacute;n a&uacute;n m&aacute;s dif&iacute;cil de sobrellevar sin un apoyo social. Se  est&aacute;n estudiando alternativas terap&eacute;uticas como la terapia g&eacute;nica consistente  en introducir copias de genes mutados a trav&eacute;s de virus que los insertar&iacute;an en  las c&eacute;lulas del cuerpo, esto sin embargo dista de tener resultados en un tiempo  cercano, otra de las alternativas que generan mayores expectativas son las  terapias de reemplazo enzim&aacute;tico, el problema se presenta por el escaso paso de  niveles adecuados de enzimas a nivel cerebral, sin embargo, se encuentran en  estudio diversas alternativas tales como modificaciones de ciertos  carbohidratos presentes en las enzimas que podr&iacute;an generar mayor disponibilidad  y mejor&iacute;a en los valores farmacocin&eacute;ticos de difusi&oacute;n de dichas medicaciones (25).</font></p>      <p align="left"><font size="2" face="Verdana">Se deben generar pol&iacute;ticas de salud que propicien la  provisi&oacute;n de tecnolog&iacute;as adecuadas para el diagn&oacute;stico precoz de enfermedades  gen&eacute;ticas como la descripta en este trabajo, adem&aacute;s de impulsar la realizaci&oacute;n  de estudios enzim&aacute;ticos en Gota Seca, Biopsia de tejidos, estudios moleculares,  neuroim&aacute;genes y electroencefalograma. El objetivo primario de todo esto es  poder concluir un diagn&oacute;stico basado en una presunci&oacute;n cl&iacute;nica inicial.</font></p>      ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">El manejo interdisciplinario es una necesidad, lo cual exige  la comunicaci&oacute;n fluida entre los profesionales de modo a no generar m&aacute;s  angustia en la familia. Es necesario enfrentar el desaf&iacute;o de dar la informaci&oacute;n  de tal forma que dentro de lo humanamente posible la familia reciba el  contenido pero tambi&eacute;n la contenci&oacute;n.</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>REFERENCIAS</b></font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">  1. M&eacute;ndez F, Mabe P. Lipofuscinosis ceroidea neuronal.  Revista Pedi&aacute;trica Electr&oacute;nica [Internet]. 2005 Abril [citado 18 Nov 2013];2(1).    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110219&pid=S1683-9803201400010000500001&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref -->  Disponible  en: http://www.revistapediatria.cl/vol2num1/12.htm</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">2. Goebel HH, Wisniewski KE.  Current state of clinical and morphological features in human NCL. Brain Pathol.  2004;14:61-69.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110221&pid=S1683-9803201400010000500002&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">3. Hobert JA, Dawson G.  Neuronal ceroid lipofuscinoses therapeutic strategies: past, present and  future. Biochimica et Biophysica Acta (BBA). Molecular Basis of Disease. 2006;1762(10):945-53.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110222&pid=S1683-9803201400010000500003&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref -->  Available from: http://dx.doi.org/10.1016/j.bbadis.2006.08.004</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">4. Mole SE, Williams RE.  Neuronal Ceroid-Lipofuscinoses. 2001 Oct 10 [Updated 2013 Aug 1]. In: Pagon RA,  Adam MP, Bird TD, editors. GeneReviews&trade; [Internet]. Seattle (WA): University of  Washington, Seattle; 1993-2014.&nbsp;Available from:  http://www.ncbi.nlm.nih.gov/books/NBK1428/</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110224&pid=S1683-9803201400010000500004&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">5. Verma R, Raut TP, Tiwari N,  Malhotra KP, Hussain N, Malhotra HS. Late infantile neuronal ceroid lipofuscinosis: a case  report with review of literature. Ann Indian Acad Neurol [Internet]. 2013 [citado 2 Dic 2013];16:282-5.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110225&pid=S1683-9803201400010000500005&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Disponible en:  http://www.annalsofian.org/text.asp?2013/16/2/282/112500</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">6. Chang CH. Neuronal Ceroid  Lipofuscinosis. eMedicine Website. [Last updated on 2013 Sep, Last accessed on  2013 Dec]. Available from: http://www.emedicine.com/neuro/topic498.htm</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110227&pid=S1683-9803201400010000500006&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">7. Orlin A, Sondhi D, Witmer  M, Wessel M, Mezey J, Kaminsky S, et-al. Spectrum of Ocular Manifestations in  CLN2-Associated Batten (Jansky-Bielschowsky) Disease Correlate with Advancing  Age and Deteriorating Neurological Function. PLoS One [Internet].  2013;8(8):e73128. Published online 2013 August 28. Available from:  http://www.plosone.org/article/info%3Adoi%2F10.1371%2Fjournal.pone.0073128</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110228&pid=S1683-9803201400010000500007&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">8. P&eacute;rez Poyato M. Espectro cl&iacute;nico-mutacional y estudios de  correlaci&oacute;n genotipo-fenotipo en la poblaci&oacute;n espa&ntilde;ola afectada de  lipofuscinosis neuronal ceroidea [Tesis Doctoral]. Barcelona: Universitat de  Barcelona; 2012.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110229&pid=S1683-9803201400010000500008&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Disponible en: http://hdl.handle.net/2445/34740</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">9. Golabek AA, Kida E, Walus M, Wujek P, Mehta P, Wisniewski  KE. Biosynthesis,  glycosylation, and enzymatic processing in vivo of human tripeptidyl-peptidase  I. J Biol Chem [Internet]. 2003 Feb 28;278(9):7135-45.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110231&pid=S1683-9803201400010000500009&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> (Cited 2013 Dec).  Available from: http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pubmed/12488460</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">10. Van Beersel G, Tihon E,  Demine S, Hamer I, Jadot M, Arnould T. Different molecular mechanisms involved  in spontaneous and oxidative stress-induced mitochondrial fragmentation in  tripeptidyl peptidase-1 (TPP-1)-deficient fibroblasts. Biosci Rep [Internet].  2013;33(2):e00023.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110233&pid=S1683-9803201400010000500010&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Published online 2013 February 7. Prepublished online 2012  December 18. Available  from:http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pmc/articles/  PMC3566540/#__ffn_sectitle</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">11. Carvajal Cuenca A, Fern&aacute;ndez Morales H, Cordero MH.  Reporte de la primera familia costarricense con Neuropat&iacute;a &Oacute;ptica Hereditaria  de Leber y una revisi&oacute;n del tema. Neuroeje [Internet]. 2006;20(1).    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110235&pid=S1683-9803201400010000500011&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> (Citado en  Dic 2013). Disponible en:  http://www.binasss.sa.cr/revistas/neuroeje/20n1/art4.pdf</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">12. P&eacute;rez-Poyato MS, Pineda M, Ferrer I, Rodriguez-Revenga L,  Cusi V, Mart&iacute;nez M, et-al. Late Infantile Neuronal Ceroid Lipofuscinosis: mutations  in the&nbsp; CLN2 Gene and Clinical Course in  Spanish Patient. J Child Neurol [Internet]. 2012.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110237&pid=S1683-9803201400010000500012&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> doi: 10.1177/0883073812448459. Available from:  http://jcn.sagepub.com</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">13. Williams R, Vesa J,  Jarvela I, McKay T, Mitchison H, Hellsten E, et-al. Genetic Heterogeneity in Neuronal  Ceroid Lipofuscinosis: evidence That the Late-Infantile Subtype  (Jansky-Bielschowsky Disease; CLN2) is not an allelic form of the Juvenile or  Infantile Subtypes. Am J Hum Genet [Internet]. 1993;52:931-935.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110239&pid=S1683-9803201400010000500013&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Available from:  http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pmc/articles/PMC1682401</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">14. La Morgia C. Rare mtDNA  variants in Leber hereditary optic neuropathy families with recurrence of  myoclonus. Neurology [Internet]. 2008  Mar 4 [citado dic 2010];70(10):762-70.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110241&pid=S1683-9803201400010000500014&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Disponible en: http://www.ncbi.nlm.nih.gov/pubmed/18216301</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">15. Topeu M, Tan H, Yalnizoglu D, Usubutun A, Saatci I,  Aynaci M, et-al. Evaluation of 36 patients from Turkey with neuronal ceroid  lipofuscinosis: clinical, neurophysiological, neuroradiological and  histopathologic studies. Turk J Pediatr. 2004;46:1-10.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110243&pid=S1683-9803201400010000500015&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">16. Andrade-Ba&ntilde;uelos A,  Jean-Tron G, Ortega-Ponce F, Arnold S, Rana S, Islas-Garc&iacute;a D. Lipofuscinosis  neuronal ceroide infantil tardia: reporte de un caso. Rev Mex Neuroci [Internet].  2013;14(1):44-49.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110244&pid=S1683-9803201400010000500016&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Disponible en: http://revmexneuroci.com/wp-content/uploads/2013/10/Nm131-09.pdf</font></p>      ]]></body>
<body><![CDATA[<!-- ref --><p align="left"><font size="2" face="Verdana">17. Santavuori P, Haltia M.  Infantile type of so-called neural ceroid-lipofuscinosis 1: a clinical study of  15 patients. J Neurol Sci. 1973;18:257-267.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110246&pid=S1683-9803201400010000500017&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">18. Aicardi J, Plouin P,  Gouti&eacute;res F. Ceroid-lipofuscinosis. Electroencephalogr Clin Neurophysiol.  1978;8:149-59.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110247&pid=S1683-9803201400010000500018&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">19. Striano P, Belcastro V.  Treatment of myoclonic seizures. Expert Rev Neurother [Internet]. 2012;12(12):1411-18.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110248&pid=S1683-9803201400010000500019&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref -->  Available from: http://www.expert-reviews.com/doi/pdf/10.1586/ern.12.90</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">20. Syvertsen MR, Markhus R,  Selmer KK, Nakken KO. Juvenile myoclonic epilepsy. Tidsskr Nor Laegeforen  [Internet]. 2012 Aug 7;132(14):1610-3.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110250&pid=S1683-9803201400010000500020&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Available from:  http://tidsskriftet.no/article/2510744 </font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">21. Aberg L, Kirveskari E,  Santavuori P. Lamotrigine therapy in juvenile neuronal ceroid lipofuscinosis.  Epilepsia [Internet]. 1999 Jun;40(6):796-9.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110252&pid=S1683-9803201400010000500021&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Available from:  http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pubmed/10368082 </font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">22. Miranda Contrerasa L, Delgado Luengoa W, Zerpab N, Chac&iacute;n  Hern&aacute;ndeza J, Ch&aacute;vezc CJ, Gonz&aacute;lez Ferrera S. Tripeptidil peptidasa 1 en  pacientes con ceroidolipofuscinosis neuronal infantil tard&iacute;a. An Pediatr (Barc).  2012;76(3):148-152.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110254&pid=S1683-9803201400010000500022&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">23. Goebel HH. Morphologic diagnosis in  neuronal ceroid lipofuscinosis. Neuropediatrics [Internet]. 1997;28:67-9.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110255&pid=S1683-9803201400010000500023&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> (Cited  Dec 2013). Available from:  http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pubmed/915132</font></p>      <!-- ref --><p align="left"><font size="2" face="Verdana">24. Arsenio-Nunes ML.  Goutieres F. An ultramicroscopic study of the skin in the diagnosis of the  infantile and late infantile types of ceroid-lipofuscinosis. J Neurol Neurosurg  Psychiatry.&nbsp; 1975;38(10): 994-99.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110257&pid=S1683-9803201400010000500024&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">25. Meng Y, Sohar I, Wang L,  Sleat DE, Lobel P. Systemic Administration of Tripeptidyl Peptidase I in a  Mouse Model of Late Infantile Neuronal Ceroid Lipofuscinosis: effect of Glycan  Modification. PLoS One [Internet]. 2012;7(7):e40509.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=110258&pid=S1683-9803201400010000500025&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> Published online 2012 July  6. Available from:  http://hinari-gw.who.int/whalecomwww.ncbi.nlm.nih.gov/whalecom0/pmc/articles/PMC3391252/#__ffn_sectitle</font></p>      ]]></body><back>
<ref-list>
<ref id="B1">
<label>1</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Méndez]]></surname>
<given-names><![CDATA[F]]></given-names>
</name>
<name>
<surname><![CDATA[Mabe]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Lipofuscinosis ceroidea neuronal]]></article-title>
<source><![CDATA[Revista Pediátrica Electrónica]]></source>
<year>2005</year>
<volume>2</volume>
<numero>1</numero>
<issue>1</issue>
</nlm-citation>
</ref>
<ref id="B2">
<label>2</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Goebel]]></surname>
<given-names><![CDATA[HH]]></given-names>
</name>
<name>
<surname><![CDATA[Wisniewski]]></surname>
<given-names><![CDATA[KE]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Current state of clinical and morphological features in human NCL]]></article-title>
<source><![CDATA[Brain Pathol.]]></source>
<year>2004</year>
<volume>14</volume>
<page-range>61-69</page-range></nlm-citation>
</ref>
<ref id="B3">
<label>3</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Hobert]]></surname>
<given-names><![CDATA[JA]]></given-names>
</name>
<name>
<surname><![CDATA[Dawson]]></surname>
<given-names><![CDATA[G]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Neuronal ceroid lipofuscinoses therapeutic strategies: past, present and future. Biochimica et Biophysica Acta (BBA)]]></article-title>
<source><![CDATA[Molecular Basis of Disease]]></source>
<year>2006</year>
<volume>1762</volume>
<numero>10</numero>
<issue>10</issue>
<page-range>945-53</page-range></nlm-citation>
</ref>
<ref id="B4">
<label>4</label><nlm-citation citation-type="">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Mole]]></surname>
<given-names><![CDATA[SE]]></given-names>
</name>
<name>
<surname><![CDATA[Williams]]></surname>
<given-names><![CDATA[RE]]></given-names>
</name>
</person-group>
<source><![CDATA[Neuronal Ceroid-Lipofuscinoses]]></source>
<year>2001</year>
</nlm-citation>
</ref>
<ref id="B5">
<label>5</label><nlm-citation citation-type="">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Verma]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Raut]]></surname>
<given-names><![CDATA[TP]]></given-names>
</name>
<name>
<surname><![CDATA[Tiwari]]></surname>
<given-names><![CDATA[N]]></given-names>
</name>
<name>
<surname><![CDATA[Malhotra]]></surname>
<given-names><![CDATA[KP]]></given-names>
</name>
<name>
<surname><![CDATA[Hussain]]></surname>
<given-names><![CDATA[N]]></given-names>
</name>
<name>
<surname><![CDATA[Malhotra]]></surname>
<given-names><![CDATA[HS]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Late infantile neuronal ceroid lipofuscinosis: a case report with review of literature]]></article-title>
<source><![CDATA[]]></source>
<year></year>
</nlm-citation>
</ref>
<ref id="B6">
<label>6</label><nlm-citation citation-type="">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Chang]]></surname>
<given-names><![CDATA[CH]]></given-names>
</name>
</person-group>
<source><![CDATA[Neuronal Ceroid Lipofuscinosis]]></source>
<year></year>
</nlm-citation>
</ref>
<ref id="B7">
<label>7</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Orlin]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Sondhi]]></surname>
<given-names><![CDATA[D]]></given-names>
</name>
<name>
<surname><![CDATA[Witmer]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Wessel]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Mezey]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Kaminsky]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Spectrum of Ocular Manifestations in CLN2-Associated Batten (Jansky-Bielschowsky) Disease Correlate with Advancing Age and Deteriorating Neurological Function]]></article-title>
<source><![CDATA[PLoS One]]></source>
<year>2013</year>
<volume>8</volume>
<numero>8</numero>
<issue>8</issue>
<page-range>e73128</page-range></nlm-citation>
</ref>
<ref id="B8">
<label>8</label><nlm-citation citation-type="book">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Pérez]]></surname>
<given-names><![CDATA[Poyato]]></given-names>
</name>
</person-group>
<source><![CDATA[Espectro clínico-mutacional y estudios de correlación genotipo-fenotipo en la población española afectada de lipofuscinosis neuronal ceroidea [Tesis Doctoral]]]></source>
<year>2012</year>
<publisher-loc><![CDATA[Barcelona ]]></publisher-loc>
<publisher-name><![CDATA[Universitat de Barcelona]]></publisher-name>
</nlm-citation>
</ref>
<ref id="B9">
<label>9</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Golabek]]></surname>
<given-names><![CDATA[AA]]></given-names>
</name>
<name>
<surname><![CDATA[Kida]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Walus]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Wujek]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Mehta]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Wisniewski]]></surname>
<given-names><![CDATA[KE]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Biosynthesis, glycosylation, and enzymatic processing in vivo of human tripeptidyl-peptidase I]]></article-title>
<source><![CDATA[J Biol Chem]]></source>
<year>2003</year>
<volume>278</volume>
<numero>9</numero>
<issue>9</issue>
<page-range>7135-45</page-range></nlm-citation>
</ref>
<ref id="B10">
<label>10</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Van]]></surname>
<given-names><![CDATA[Beersel G]]></given-names>
</name>
<name>
<surname><![CDATA[Tihon]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Demine]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Hamer]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[Jadot]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Arnould]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Different molecular mechanisms involved in spontaneous and oxidative stress-induced mitochondrial fragmentation in tripeptidyl peptidase-1 (TPP-1)-deficient fibroblasts]]></article-title>
<source><![CDATA[Biosci Rep [Internet].]]></source>
<year>2013</year>
<volume>33</volume>
<numero>2</numero>
<issue>2</issue>
<page-range>e00023</page-range></nlm-citation>
</ref>
<ref id="B11">
<label>11</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Carvajal]]></surname>
<given-names><![CDATA[Cuenca A]]></given-names>
</name>
<name>
<surname><![CDATA[Fernández]]></surname>
<given-names><![CDATA[Morales H]]></given-names>
</name>
<name>
<surname><![CDATA[Cordero]]></surname>
<given-names><![CDATA[MH]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Reporte de la primera familia costarricense con Neuropatía Óptica Hereditaria de Leber y una revisión del tema]]></article-title>
<source><![CDATA[Neuroeje [Internet].]]></source>
<year>2006</year>
<volume>20</volume>
<numero>1</numero>
<issue>1</issue>
</nlm-citation>
</ref>
<ref id="B12">
<label>12</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Pérez-Poyato]]></surname>
<given-names><![CDATA[MS]]></given-names>
</name>
<name>
<surname><![CDATA[Pineda]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Ferrer]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[Rodriguez-Revenga]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Cusi]]></surname>
<given-names><![CDATA[V]]></given-names>
</name>
<name>
<surname><![CDATA[Martínez]]></surname>
<given-names><![CDATA[M,]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Late Infantile Neuronal Ceroid Lipofuscinosis: mutations in the CLN2 Gene and Clinical Course in Spanish Patient]]></article-title>
<source><![CDATA[J Child Neurol [Internet].]]></source>
<year>2012</year>
</nlm-citation>
</ref>
<ref id="B13">
<label>13</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Williams]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Vesa]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Jarvela]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[McKay]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Mitchison]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Hellsten]]></surname>
<given-names><![CDATA[E,]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Genetic Heterogeneity in Neuronal Ceroid Lipofuscinosis: evidence That the Late-Infantile Subtype (Jansky-Bielschowsky Disease; CLN2) is not an allelic form of the Juvenile or Infantile Subtypes]]></article-title>
<source><![CDATA[Am J Hum Genet [Internet].]]></source>
<year>1993</year>
<volume>52</volume>
<page-range>931-935</page-range></nlm-citation>
</ref>
<ref id="B14">
<label>14</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[La Morgia]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Rare mtDNA variants in Leber hereditary optic neuropathy families with recurrence of myoclonus]]></article-title>
<source><![CDATA[Neurology [Internet].]]></source>
<year>2008</year>
<volume>70</volume>
<numero>10</numero>
<issue>10</issue>
<page-range>762-70</page-range></nlm-citation>
</ref>
<ref id="B15">
<label>15</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Topeu]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Tan]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Yalnizoglu]]></surname>
<given-names><![CDATA[D]]></given-names>
</name>
<name>
<surname><![CDATA[Usubutun]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Saatci]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[Aynaci]]></surname>
<given-names><![CDATA[M,]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Evaluation of 36 patients from Turkey with neuronal ceroid lipofuscinosis: clinical, neurophysiological, neuroradiological and histopathologic studies]]></article-title>
<source><![CDATA[Turk J Pediatr.]]></source>
<year>2004</year>
<volume>46</volume>
<page-range>1-10</page-range></nlm-citation>
</ref>
<ref id="B16">
<label>16</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Andrade-Bañuelos]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Jean-Tron]]></surname>
<given-names><![CDATA[G]]></given-names>
</name>
<name>
<surname><![CDATA[Ortega-Ponce]]></surname>
<given-names><![CDATA[F]]></given-names>
</name>
<name>
<surname><![CDATA[Arnold]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Rana]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Islas-García]]></surname>
<given-names><![CDATA[D]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Lipofuscinosis neuronal ceroide infantil tardia: reporte de un caso]]></article-title>
<source><![CDATA[Rev Mex Neuroci [Internet].]]></source>
<year>2013</year>
<volume>14</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>44-49</page-range></nlm-citation>
</ref>
<ref id="B17">
<label>17</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Santavuori]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Haltia]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Infantile type of so-called neural ceroid-lipofuscinosis 1: a clinical study of 15 patients]]></article-title>
<source><![CDATA[J Neurol Sci.]]></source>
<year>1973</year>
<volume>18</volume>
<page-range>257-267</page-range></nlm-citation>
</ref>
<ref id="B18">
<label>18</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Aicardi]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Plouin]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Goutiéres]]></surname>
<given-names><![CDATA[F]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Ceroid-lipofuscinosis]]></article-title>
<source><![CDATA[Electroencephalogr Clin Neurophysiol.]]></source>
<year>1978</year>
<volume>8</volume>
<page-range>149-59</page-range></nlm-citation>
</ref>
<ref id="B19">
<label>19</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Striano]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Belcastro]]></surname>
<given-names><![CDATA[V]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Treatment of myoclonic seizures]]></article-title>
<source><![CDATA[Expert Rev Neurother [Internet].]]></source>
<year>2012</year>
<volume>12</volume>
<numero>12</numero>
<issue>12</issue>
<page-range>1411-18</page-range></nlm-citation>
</ref>
<ref id="B20">
<label>20</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Syvertsen]]></surname>
<given-names><![CDATA[MR]]></given-names>
</name>
<name>
<surname><![CDATA[Markhus]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Selmer]]></surname>
<given-names><![CDATA[KK]]></given-names>
</name>
<name>
<surname><![CDATA[Nakken]]></surname>
<given-names><![CDATA[KO]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Juvenile myoclonic epilepsy]]></article-title>
<source><![CDATA[Tidsskr Nor Laegeforen]]></source>
<year>2012</year>
<volume>132</volume>
<numero>14</numero>
<issue>14</issue>
<page-range>1610-3</page-range></nlm-citation>
</ref>
<ref id="B21">
<label>21</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Aberg]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Kirveskari]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Santavuori]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Lamotrigine therapy in juvenile neuronal ceroid lipofuscinosis]]></article-title>
<source><![CDATA[Epilepsia]]></source>
<year>1999</year>
<volume>40</volume>
<numero>6</numero>
<issue>6</issue>
<page-range>796-9</page-range></nlm-citation>
</ref>
<ref id="B22">
<label>22</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Miranda]]></surname>
<given-names><![CDATA[Contrerasa L]]></given-names>
</name>
<name>
<surname><![CDATA[Delgado]]></surname>
<given-names><![CDATA[Luengoa W]]></given-names>
</name>
<name>
<surname><![CDATA[Zerpab]]></surname>
<given-names><![CDATA[N]]></given-names>
</name>
<name>
<surname><![CDATA[Chacín]]></surname>
<given-names><![CDATA[Hernándeza J]]></given-names>
</name>
<name>
<surname><![CDATA[Chávezc]]></surname>
<given-names><![CDATA[CJ]]></given-names>
</name>
<name>
<surname><![CDATA[González]]></surname>
<given-names><![CDATA[Ferrera]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Tripeptidil peptidasa 1 en pacientes con ceroidolipofuscinosis neuronal infantil tardía]]></article-title>
<source><![CDATA[An Pediatr (Barc).]]></source>
<year>2012</year>
<volume>76</volume>
<numero>3</numero>
<issue>3</issue>
<page-range>148-152</page-range></nlm-citation>
</ref>
<ref id="B23">
<label>23</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Goebel]]></surname>
<given-names><![CDATA[HH]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Morphologic diagnosis in neuronal ceroid lipofuscinosis]]></article-title>
<source><![CDATA[Neuropediatrics [Internet].]]></source>
<year>1997</year>
<volume>28</volume>
<page-range>67-9</page-range></nlm-citation>
</ref>
<ref id="B24">
<label>24</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Arsenio-Nunes]]></surname>
<given-names><![CDATA[ML.]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[An ultramicroscopic study of the skin in the diagnosis of the infantile and late infantile types of ceroid-lipofuscinosis]]></article-title>
<source><![CDATA[J Neurol Neurosurg Psychiatry.]]></source>
<year>1975</year>
<volume>38</volume>
<numero>10</numero>
<issue>10</issue>
<page-range>994-99</page-range></nlm-citation>
</ref>
<ref id="B25">
<label>25</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Meng]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
<name>
<surname><![CDATA[Sohar]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[Wang]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Sleat]]></surname>
<given-names><![CDATA[DE]]></given-names>
</name>
<name>
<surname><![CDATA[Lobel]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Systemic Administration of Tripeptidyl Peptidase I in a Mouse Model of Late Infantile Neuronal Ceroid Lipofuscinosis: effect of Glycan Modification]]></article-title>
<source><![CDATA[PLoS One [Internet].]]></source>
<year>2012</year>
<volume>7</volume>
<numero>7</numero>
<issue>7</issue>
<page-range>e40509</page-range></nlm-citation>
</ref>
</ref-list>
</back>
</article>