<?xml version="1.0" encoding="ISO-8859-1"?><article xmlns:mml="http://www.w3.org/1998/Math/MathML" xmlns:xlink="http://www.w3.org/1999/xlink" xmlns:xsi="http://www.w3.org/2001/XMLSchema-instance">
<front>
<journal-meta>
<journal-id>1683-9803</journal-id>
<journal-title><![CDATA[Pediatría (Asunción)]]></journal-title>
<abbrev-journal-title><![CDATA[Pediatr. (Asunción)]]></abbrev-journal-title>
<issn>1683-9803</issn>
<publisher>
<publisher-name><![CDATA[Sociedad Paraguaya de Pediatría]]></publisher-name>
</publisher>
</journal-meta>
<article-meta>
<article-id>S1683-98032012000100005</article-id>
<title-group>
<article-title xml:lang="es"><![CDATA[Detección de la deleción F508 del gen CFTR por la técnica de mutagénesis dirigida mediante PCR en pacientes con Enfermedad Fibroquística]]></article-title>
<article-title xml:lang="en"><![CDATA[Detection of F508 Deletion in the CFTR Gene by PCR Directed Mutagenesis in Patients with Fibrocystic Disease]]></article-title>
</title-group>
<contrib-group>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Marta]]></surname>
<given-names><![CDATA[Ascurra]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Vega-Gómez]]></surname>
<given-names><![CDATA[María Celeste]]></given-names>
</name>
<xref ref-type="aff" rid="A02"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[San-Millán]]></surname>
<given-names><![CDATA[José L]]></given-names>
</name>
<xref ref-type="aff" rid="A03"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Dolores]]></surname>
<given-names><![CDATA[Tellería]]></given-names>
</name>
<xref ref-type="aff" rid="A03"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Mojoli Le Quesne]]></surname>
<given-names><![CDATA[Andrés]]></given-names>
</name>
<xref ref-type="aff" rid="A02"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Fernández-Nestosa]]></surname>
<given-names><![CDATA[María José]]></given-names>
</name>
<xref ref-type="aff" rid="A04"/>
</contrib>
</contrib-group>
<aff id="A01">
<institution><![CDATA[,Programa de Prevención de la Fibrosis Quística y del Retardo Mental del Ministerio de Salud Pública y Bienestar Social. Asunción, Paraguay  ]]></institution>
<addr-line><![CDATA[ ]]></addr-line>
</aff>
<aff id="A02">
<institution><![CDATA[,Centro para el Desarrollo de la Investigación Científica (CEDIC). Asunción, Paraguay.  ]]></institution>
<addr-line><![CDATA[ ]]></addr-line>
</aff>
<aff id="A03">
<institution><![CDATA[,Unidad de Genética Molecular, Hospital Universitario Ramón y Cajal, e Instituto Ramón y Cajal de Investigación Sanitaria (IRYCIS), Madrid, España.  ]]></institution>
<addr-line><![CDATA[ ]]></addr-line>
</aff>
<aff id="A04">
<institution><![CDATA[,Facultad Politécnica. Universidad Nacional de Asunción (FP-UNA). San Lorenzo, Paraguay.  ]]></institution>
<addr-line><![CDATA[ ]]></addr-line>
</aff>
<pub-date pub-type="pub">
<day>00</day>
<month>04</month>
<year>2012</year>
</pub-date>
<pub-date pub-type="epub">
<day>00</day>
<month>04</month>
<year>2012</year>
</pub-date>
<volume>39</volume>
<numero>1</numero>
<fpage>33</fpage>
<lpage>37</lpage>
<copyright-statement/>
<copyright-year/>
<self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_arttext&amp;pid=S1683-98032012000100005&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_abstract&amp;pid=S1683-98032012000100005&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.iics.una.py/scielo.php?script=sci_pdf&amp;pid=S1683-98032012000100005&amp;lng=en&amp;nrm=iso"></self-uri><abstract abstract-type="short" xml:lang="es"><p><![CDATA[La Fibrosis quística es la enfermedad autosómica recesiva más común en la población blanca y se caracteriza por la obstrucción de conductos, principalmente en pulmón, páncreas y tracto genital. Se presenta en uno de cada 2000 a 2500 nacidos vivos y tiene una frecuencia de portadores de uno cada 20 a 25 nacidos vivos. La enfermedad es causada por diferentes mutaciones en el gen regulador de la conductancia transmembrana de la fibrosis quística (CFTR). La mutación más frecuente en el gen CFTR es la deleción de tres pares de bases (CTT) denominada F508. Este trabajo se realizó con el fin de estandarizar la técnica de mutagénesis dirigida mediante PCR (PSM) para la detección de.la mutación F508 en pacientes con fibrosis quística. El método utilizado fue validado mediante secuenciación del DNA del exón 10 en todos los individuos. Mediante este análisis genético se detectaron seis individuos con las mutaciones F508 e I507. El método implementado en nuestro laboratorio podría servir para realizar un sondeo poblacional de portadores de mutaciones para la FQ.]]></p></abstract>
<abstract abstract-type="short" xml:lang="en"><p><![CDATA[Cystic fibrosis is the most common autosomal recessive disease in the Caucasian population and is characterized by obstruction of passages, especially of the lungs, pancreas, and genital tract. It presents in 1 of every 2000 to 2500 live births, and 1 of every 20 to 25 newborns are carriers. The disease is caused by different mutations of the cystic fibrosis transmembrane conductance regulator (CFTR) gene. The most common mutation in the CFTR gene is the deletion of three base pairs (CTT) known as F508.Our study was performed for the purpose of standardizing PCR-mediated site-directed mutagenesis (PSM) for detection of the F508 mutation in patients with cystic fibrosis. The method used was validated by DNA sequencing of exon 10 in all individuals. This genetic analysis detected 6 persons with F508 and I507 mutations. The method used in our laboratory could be useful for carrying out a population survey for carriers of the mutations for cystic fibrosis.]]></p></abstract>
<kwd-group>
<kwd lng="es"><![CDATA[Fibrosis quística]]></kwd>
<kwd lng="es"><![CDATA[F508]]></kwd>
<kwd lng="es"><![CDATA[PSM]]></kwd>
<kwd lng="es"><![CDATA[sitio de restricción]]></kwd>
<kwd lng="en"><![CDATA[Cystic fibrosis]]></kwd>
<kwd lng="en"><![CDATA[F508]]></kwd>
<kwd lng="en"><![CDATA[PSM]]></kwd>
<kwd lng="en"><![CDATA[restriction site]]></kwd>
</kwd-group>
</article-meta>
</front><body><![CDATA[ <p align="right"><font size="3" face="Verdana"><b>ART&Iacute;CULO  ORIGINAL</b></font></p>     <p align="left">&nbsp;</p>     <p align="left"><font size="4" face="Verdana"><b>Detecci&oacute;n  de la deleci&oacute;n F508 del gen CFTR por la t&eacute;cnica de mutag&eacute;nesis dirigida  mediante PCR en pacientes con Enfermedad Fibroqu&iacute;stica</b></font></p>       <p align="left"><font size="3" face="Verdana"><b><i>Detection of F508 Deletion in the CFTR Gene by PCR  Directed Mutagenesis in Patients with Fibrocystic Disease</i></b></font></p>       <p align="left">&nbsp;</p>     <p align="left"><font size="2" face="Verdana"><b>Marta Ascurra(1),  Mar&iacute;a Celeste Vega-G&oacute;mez(2), Jos&eacute; L. San-Mill&aacute;n(3), Dolores  Teller&iacute;a(3), Andr&eacute;s Mojoli Le Quesne(2), Mar&iacute;a Jos&eacute;  Fern&aacute;ndez-Nestosa(4)</b></font></p>      <p align="left"><font size="2" face="Verdana">1. Programa       de Prevenci&oacute;n de la Fibrosis Qu&iacute;stica y del Retardo Mental del Ministerio       de Salud P&uacute;blica y Bienestar Social. Asunci&oacute;n, Paraguay.</font></p>      <p align="left"><font size="2" face="Verdana">2. Centro       para el Desarrollo de la Investigaci&oacute;n Cient&iacute;fica (CEDIC). Asunci&oacute;n,       Paraguay.</font></p>      <p align="left"><font size="2" face="Verdana">3. Unidad de Gen&eacute;tica Molecular, Hospital       Universitario Ram&oacute;n y Cajal, e Instituto Ram&oacute;n y Cajal de Investigaci&oacute;n Sanitaria       (IRYCIS), Madrid, Espa&ntilde;a.</font></p>      <p align="left"><font size="2" face="Verdana">4. Facultad Polit&eacute;cnica. Universidad Nacional de       Asunci&oacute;n (FP-UNA). San Lorenzo, Paraguay.</font></p>     ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana"><b>Correspondencia:</b> Mar&iacute;a Jos&eacute; Fern&aacute;ndez-Nestosa. Laboratorio de  Computaci&oacute;n Cient&iacute;fica y Aplicada (LCCA). FP-UNA. Campus Universitario UNA, San  Lorenzo, Paraguay. E-mail: mjfernandez@pol.una.py</font></p>      <p align="left"><font size="2" face="Verdana">Recibido:  24/02/2012, aceptado para publicaci&oacute;n: 29/03/2012.</font></p>     <p align="left">&nbsp;</p> <hr size="1" noshade>     <p align="left"><font size="2" face="Verdana"><b>RESUMEN</b></font></p>     <p align="left"><font size="2" face="Verdana">La  Fibrosis qu&iacute;stica es la enfermedad autos&oacute;mica recesiva m&aacute;s com&uacute;n en la  poblaci&oacute;n blanca y se caracteriza por la obstrucci&oacute;n de conductos,  principalmente en pulm&oacute;n, p&aacute;ncreas y tracto genital. Se presenta en uno de cada  2000 a 2500 nacidos vivos y tiene una frecuencia de portadores de uno cada 20 a  25 nacidos vivos. La enfermedad es causada por diferentes mutaciones en el gen regulador  de la conductancia transmembrana de la fibrosis qu&iacute;stica (CFTR). La mutaci&oacute;n m&aacute;s  frecuente en el gen CFTR es la deleci&oacute;n de tres pares de bases (CTT) denominada  F508. Este trabajo se realiz&oacute; con el fin de estandarizar la t&eacute;cnica de mutag&eacute;nesis  dirigida mediante PCR (PSM) para la detecci&oacute;n de.la mutaci&oacute;n F508 en pacientes  con fibrosis qu&iacute;stica. El m&eacute;todo utilizado fue validado mediante secuenciaci&oacute;n del DNA del ex&oacute;n  10 en todos los individuos. Mediante este an&aacute;lisis  gen&eacute;tico se detectaron seis individuos con las mutaciones F508 e I507. El m&eacute;todo implementado en nuestro laboratorio podr&iacute;a  servir para realizar un sondeo poblacional de portadores de mutaciones para la  FQ.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Palabras clave: </b>Fibrosis qu&iacute;stica, F508, PSM, sitio de restricci&oacute;n.</font></p>      <p align="left">&nbsp;</p>     <p align="left"><font size="2" face="Verdana"><b>ABSTRACT</b></font></p>     <p align="left"><font size="2" face="Verdana">Cystic fibrosis  is the most common autosomal recessive disease in the Caucasian population and  is characterized by obstruction of passages, especially of the lungs, pancreas,  and genital tract. It presents in 1&nbsp;of every 2000 to 2500 live births, and  1 of every&nbsp;20 to 25&nbsp;newborns are carriers. The disease is caused by  different mutations of the cystic fibrosis transmembrane conductance regulator  (CFTR) gene. The most common mutation in the CFTR gene is the deletion of three  base pairs (CTT) known as F508.Our study was performed for the purpose of  standardizing PCR-mediated site-directed mutagenesis (PSM) for detection of the  F508 mutation in patients with cystic fibrosis. The method used was validated by DNA  sequencing of exon&nbsp;10 in all individuals. This genetic analysis detected 6 persons with F508 and I507 mutations. The method used in our  laboratory could be useful for carrying out a population survey for carriers of  the mutations for cystic fibrosis.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Keywords: </b>Cystic fibrosis, F508,  PSM, restriction site.</font></p> <hr size="1" noshade>     ]]></body>
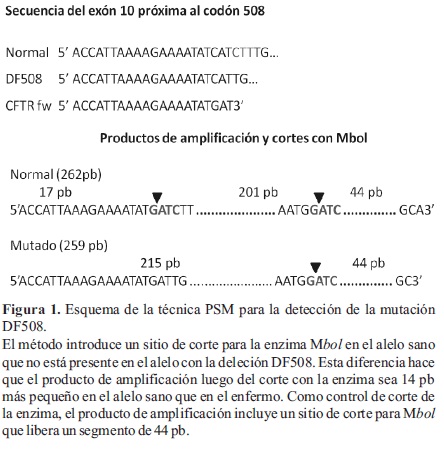
<body><![CDATA[<p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>INTRODUCCI&Oacute;N</b></font></p>      <p align="left"><font size="2" face="Verdana">La fibrosis  qu&iacute;stica (FQ) es la m&aacute;s com&uacute;n de las enfermedades autos&oacute;micas recesivas en la  poblaci&oacute;n de raza blanca. Se presenta en uno de  cada 2.000- 2.500 nacidos vivos y tiene una frecuencia de portadores de uno  cada 20-25 nacidos vivos (1). Se caracteriza cl&iacute;nicamente por la  obstrucci&oacute;n de los conductos en el pulm&oacute;n, p&aacute;ncreas y tracto genital, principalmente  debido a que el tejido epitelial de los &oacute;rganos afectados se resiente por su  incapacidad de transportar eficientemente el cloruro a trav&eacute;s de la membrana  celular (2-4).</font></p>      <p align="left"><font size="2" face="Verdana">El gen  relacionado con la enfermedad reside en el cromosoma 7 q31-32 y codifica para  una prote&iacute;na llamada prote&iacute;na reguladora de la conductancia transmembrana de la  FQ (CFTR). Las mutaciones en el gen CFTR resultan en la falta de prote&iacute;na  funcionalmente activa. La m&aacute;s frecuente es la deleci&oacute;n F508, pero  se han descrito m&aacute;s de  1500 mutaciones posibles que var&iacute;an ampliamente seg&uacute;n el origen &eacute;tnico y la  localizaci&oacute;n geogr&aacute;fica  de cada poblaci&oacute;n (5). La deleci&oacute;n F508 consiste en una deleci&oacute;n de 3 pares de bases (CTT) en el ex&oacute;n 10, que  resulta en la p&eacute;rdida de un amino&aacute;cido (fenilalanina) en la posici&oacute;n 508 de la prote&iacute;na (6). Como consecuencia de esta deleci&oacute;n se genera una  prote&iacute;na CFTR que no se pliega de manera normal y acaba siendo degradada por la  c&eacute;lula (7,8).</font></p>      <p align="left"><font size="2" face="Verdana">La frecuencia  de la deleci&oacute;n F508 var&iacute;a entre un 70% en pa&iacute;ses del norte de Europa y valores  cercanos al 50% en Espa&ntilde;a y pa&iacute;ses lim&iacute;trofes como Argentina. Debido al alto  porcentaje de mutaciones que cubre la deleci&oacute;n F508, m&aacute;s del 50% de los  cromosomas fibroqu&iacute;sticos (5), y a la falta de diagn&oacute;stico molecular en  los pacientes que padecen enfermedad fibroqu&iacute;stica en el Paraguay, es de gran  importancia detectar esta alteraci&oacute;n como apoyo al diagn&oacute;stico cl&iacute;nico y  tambi&eacute;n como &uacute;nica v&iacute;a de detecci&oacute;n de portadores.&nbsp; El conocimiento del genotipo es tambi&eacute;n de  utilidad para la predicci&oacute;n de ciertas caracter&iacute;sticas fenot&iacute;picas, como la  funci&oacute;n pancre&aacute;tica (correlaci&oacute;n genotipo-fenotipo) y la categorizaci&oacute;n de  pacientes para el dise&ntilde;o e implementaci&oacute;n de futuras estrategias terap&eacute;uticas (9).</font></p>      <p align="left"><font size="2" face="Verdana">Nuestro prop&oacute;sito fue implementar una  t&eacute;cnica que permita la detecci&oacute;n de la mutaci&oacute;n F508, para luego aplicarla al  diagn&oacute;stico de posibles afectados y sus familiares. La metodolog&iacute;a empleada se denomina  mutag&eacute;nesis dirigida mediante PCR (PSM), fue desarrollada por Roqu&eacute; y  colaboradores (10) y se basa en la posibilidad de introducir  mutaciones puntuales durante la reacci&oacute;n de PCR. Los cambios de secuencia se  eligen de modo que generen sitios de reconocimiento para enzimas de restricci&oacute;n  s&oacute;lo en un alelo espec&iacute;fico. La t&eacute;cnica fue introducida por Haliassos y  colaboradores (11) en Francia para la r&aacute;pida detecci&oacute;n de mutaciones en  el oncog&eacute;n ras y fue aplicada a la FQ por Friedman y colaboradores (12,13).</font></p>      <p align="left"><font size="2" face="Verdana">La estrategia  empleada consisti&oacute; en utilizar un cebador 5&rsquo; con un cambio puntual en una base  que linda con la mutaci&oacute;n F508. Este cambio introduce un sitio de corte para la  enzima M<i>bol</i> (5&rsquo;GATC3&rsquo;) en el alelo  sano, que no aparece en el alelo con la deleci&oacute;n F508 por no completarse la  secuencia de corte. Para el extremo 3&rsquo; se utiliza un cebador que permite  abarcar en el producto de amplificaci&oacute;n un sitio de corte constitutivo que  sirve como control interno de la actividad de la enzima de restricci&oacute;n. La implementaci&oacute;n  de esta metodolog&iacute;a nos permiti&oacute; detectar portadores para las mutaciones F508 y  I507.</font></p>      <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>MATERIAL Y M&Eacute;TODOS</b></font></p>     <p align="left"><font size="2" face="Verdana"><b>Poblaci&oacute;n: </b>Para la puesta a punto de la metodolog&iacute;a se obtuvo el consentimiento de  siete pacientes con fibrosis qu&iacute;stica del Programa de Prevenci&oacute;n de la Fibrosis  Qu&iacute;stica y del Retardo Mental, Ministerio de Salud P&uacute;blica y Bienestar Social  (MSPyBS). En los casos de menores de edad, el consentimiento fue dado por sus  padres. Como criterio de inclusi&oacute;n se consider&oacute; a posibles portadores de la  mutaci&oacute;n F508 con un claro diagn&oacute;stico cl&iacute;nico de fibrosis qu&iacute;stica.</font></p>      ]]></body>
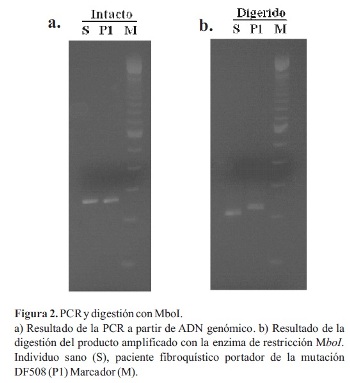
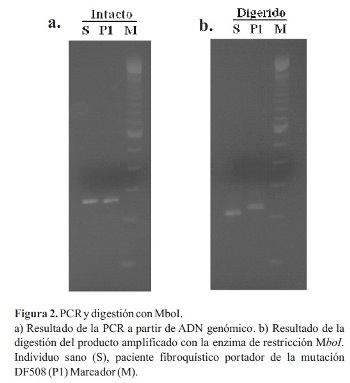
<body><![CDATA[<p align="left"><font size="2" face="Verdana"><b>Diagn&oacute;stico Gen&eacute;tico:</b> Se obtuvo ADN gen&oacute;mico a partir de sangre total extra&iacute;da con EDTA como  anticoagulante utilizando el kit <i>Qiamp  DNA Blood Mini</i> (Qiagen). El ADN resuspendido en agua se amplific&oacute; con  los cebadores CFTR Fw y CFTR Rv <b><i><a href="#1a05f1">(Figura 1)</a></i></b>. El programa de  amplificaci&oacute;n se realiz&oacute; en un termociclador con 25-40 ciclos (1 minuto: 94&deg;C,  2 minutos: 50&deg;C, 1 minuto, 72&deg;C).</font></p>       <p align="center"><a name="1a05f1"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f1.jpg"></p>       <p align="left"><font size="2" face="Verdana"><b>Digesti&oacute;n enzim&aacute;tica:</b> Para la digesti&oacute;n enzim&aacute;tica, se incub&oacute; una  al&iacute;cuota del producto de amplificaci&oacute;n con la enzima de restricci&oacute;n M<i>boI </i>(New England Biolabs). Las  muestras se corrieron en un gel de agarosa NuSieve 3:1 (Lonza) al 4%. Los geles  fueron visualizados con el reactivo <i>EZ-Vision</i> (Amresco) bajo luz ultravioleta.</font></p>      <p align="left"><font size="2" face="Verdana"><b>Secuenciaci&oacute;n de DNA:</b> Con el fin de comprobar la validez del m&eacute;todo utilizado, el DNA amplificado por  PCR del ex&oacute;n 10 de todos los individuos fue secuenciado en un laboratorio  homologado para el estudio molecular del gen CFTR (Hospital Ram&oacute;n y Cajal,  Madrid).</font></p>      <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>RESULTADOS</b></font></p>     <p align="left"><font size="2" face="Verdana">En una primera etapa, el objetivo fue  estandarizar la t&eacute;cnica utilizando ADN de un individuo sano y un portador de la mutaci&oacute;n F508. Se  determinaron las condiciones &oacute;ptimas para la amplificaci&oacute;n del ex&oacute;n 10 del gen  CFTR por PCR, los productos sin cortar se muestran en la <b><i><a href="#1a05f2a">Figura 2a</a></i></b>. Se puede  observar claramente una banda correspondiente al ex&oacute;n 10 del gen CFTR en ambos  individuos (S y P1). El tama&ntilde;o de la banda es de 262 pb (pares de bases) en el  caso del alelo sano y de 259 pb en el alelo con la mutaci&oacute;n F508. Sin embargo,  el tama&ntilde;o del gel y las condiciones de corrida no son suficientes para detectar  esta peque&ntilde;a diferencia. Luego del corte con la enzima de restricci&oacute;n, todas  las bandas disminuyen de tama&ntilde;o, indicando que la enzima ha cortado el 100% del  producto de amplificaci&oacute;n. En la <b><i><a href="#1a05f2b">Figura 2b</a></i></b> se puede comprobar que las  bandas correspondientes al alelo sano y al mutado se separan, dando dos bandas  ahora diferenciables. Los alelos con la deleci&oacute;n F508 no presentan sitio de  corte para M<i>bol</i> y, por lo tanto,  migran por encima del alelo sano. El tama&ntilde;o de los fragmentos despu&eacute;s del corte  es de 201 pb en el caso del alelo normal y 215 pb en el del alelo mutado.</font></p>      <p align="center"><a name="1a05f2a"></a></p>     ]]></body>
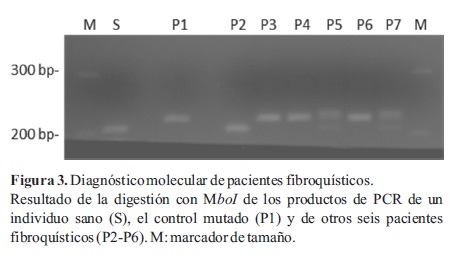
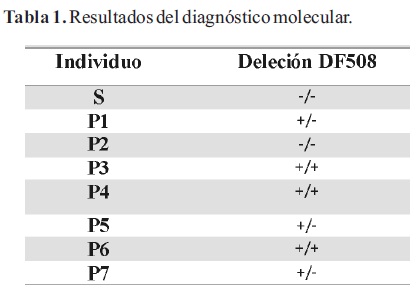
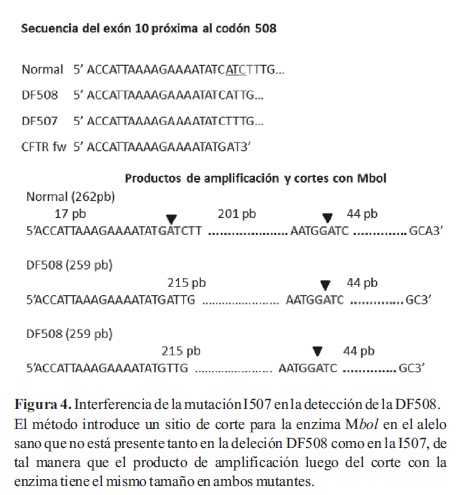
<body><![CDATA[<p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f2a.jpg"></p>       <p align="center"><a name="1a05f2b"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f2b.jpg"></p>        <p align="left"><font size="2" face="Verdana">Una vez puesto a punto el m&eacute;todo, en una  segunda etapa, se analiz&oacute;  el ADN de otros seis pacientes  fibroqu&iacute;sticos (P2-P7). Se realiz&oacute; la extracci&oacute;n ADN de todos los individuos y  se procedi&oacute; a realizar la detecci&oacute;n de la mutaci&oacute;n mediante PSM. En el gel de diagn&oacute;stico <b><i><a href="#1a05f3">(Figura  3)</a></i></b> se puede observar que los pacientes P1, P3, P4 y P6 muestran un  patr&oacute;n caracter&iacute;stico de individuo homocigota para la mutaci&oacute;n F508. El  paciente P2 present&oacute; un patr&oacute;n id&eacute;ntico al control sano (S), lo cual sugiere  que no presenta la mutaci&oacute;n buscada en ninguno de los dos alelos del gen CFTR.  En el caso de los pacientes P5 y P7 se observ&oacute; un patr&oacute;n correspondiente a un  heterocigota para la mutaci&oacute;n F508, con un alelo mutado de mayor tama&ntilde;o y un  alelo sin la mutaci&oacute;n que migra igual que el control sano.</font></p>       <p align="center"><a name="1a05f3"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f3.jpg"></p>        <p align="left"><font size="2" face="Verdana">Los resultados de la secuenciaci&oacute;n de  ex&oacute;n 10 del gen CFTR confirmaron los obtenidos por PSM, a excepci&oacute;n del  paciente P1 <b><i><a href="#1a05t1">(Tabla 1)</a></i></b>. Dicho individuo presenta patr&oacute;n correspondiente a un  homocigota para mutaci&oacute;n F508 seg&uacute;n la t&eacute;cnica de PSM, mientras que los  resultados de la secuenciaci&oacute;n demostraron que se trata de un heterocigota F508/I507.  Mediante el an&aacute;lisis de la secuencia de los mutantes F508 y I507 se comprob&oacute;  que la estrategia utilizada no permite discriminar las mutaciones F508 y I507 <b><i><a href="#1a05f4">(Figura  4)</a></i></b>.</font></p>      ]]></body>
<body><![CDATA[<p align="center"><a name="1a05t1"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05t1.jpg"></p>        <p align="center"><a name="1a05f4"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f4.jpg"></p>        <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>DISCUSI&Oacute;N</b></font></p>     <p align="left"><font size="2" face="Verdana">Dado que hay tantas mutaciones distintas  registradas en el gen CFTR, es de gran utilidad la existencia de una alta  diversidad de t&eacute;cnicas para el an&aacute;lisis gen&eacute;tico. El m&eacute;todo empleado en el presente  estudio es pues una alternativa a otros m&eacute;todos costosos y complejos que requieren  corridas en geles de alta resoluci&oacute;n o hibridaci&oacute;n con oligoalelos espec&iacute;ficos  para la detecci&oacute;n de mutaciones. La t&eacute;cnica de PSM tiene la ventaja de poder  ser aplicada no s&oacute;lo para la detecci&oacute;n de esta deleci&oacute;n sino tambi&eacute;n para  cualquier otro tipo de mutaci&oacute;n presente en este gen.</font></p>      <p align="left"><font size="2" face="Verdana">Sobre  la base de los resultados obtenidos, se podr&iacute;a deducir que 6 de los 7 pacientes  analizados son portadores de la deleci&oacute;n F508. De entre las 14 posibles  mutaciones se detectaron 9 correspondientes a la F508, una cifra que se  corresponde con lo que cabr&iacute;a esperar teniendo en cuenta que m&aacute;s del 50% de los  cromosomas fibroqu&iacute;sticos tienen la mutaci&oacute;n DF508. Es importante aclarar, sin embargo, que esto no  pretende ser un estudio de frecuencia de la mutaci&oacute;n F508 en la poblaci&oacute;n  paraguaya, ya que se han seleccionado fenotipos graves y es l&oacute;gico que se  detecten mutaciones de clara influencia en el fenotipo.</font></p>      ]]></body>
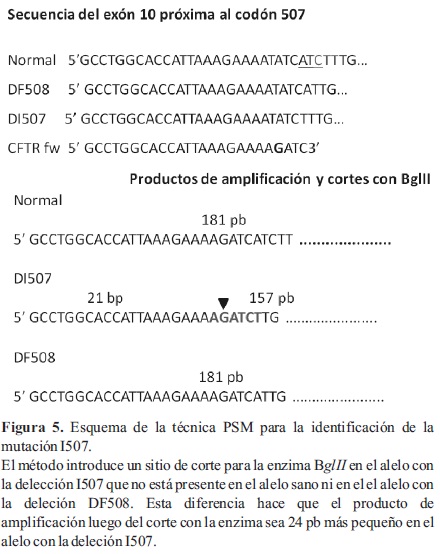
<body><![CDATA[<p align="left"><font size="2" face="Verdana">En los resultados obtenidos se comprob&oacute;  que la t&eacute;cnica desarrollada por Roqu&eacute; y colaboradores(10) permite  discriminar el alelo sano del alelo con la mutaci&oacute;n F508. Sin embargo, esta  estrategia no es espec&iacute;fica para la identificaci&oacute;n de la mutaci&oacute;n F508, tal  como se comprob&oacute; en el caso de individuo heterocigota F508/I507. Por esta  raz&oacute;n, se propone la incorporaci&oacute;n de una segunda prueba, espec&iacute;fica para la  mutaci&oacute;n I507, s&oacute;lo para aquellos individuos positivos para mutaci&oacute;n F508 <b><i><a href="#1a05f5">(Figura  5)</a></i></b>. La estrategia  consiste en utilizar un cebador 5&rsquo; con un cambio puntual en una base que linda  con la mutaci&oacute;n I507.</font></p>       <p align="center"><a name="1a05f5"></a></p>     <p align="left">&nbsp;</p>     <p align="center"><img src="../../../../../img/revistas/ped/v39n1/1a05f5.jpg"></p>       <p align="left"><font size="2" face="Verdana">Este cambio  introduce un sitio de corte para la enzima B<i>glII</i> (5&rsquo;AGATCT3&rsquo;) en el alelo con la deleci&oacute;n I507que no aparece en el alelo con la  deleci&oacute;n F508 ni en el alelo sano. De esta forma, utilizando otra variante de  la t&eacute;cnica de PSM, se podr&iacute;a discriminar entre las mutaciones F508 e I507.  Es importante destacar que el problema de la falta de discriminaci&oacute;n se ver&iacute;a  minimizado por la gran diferencia, del orden de 50  veces, de frecuencia entre ambas mutaciones en otras poblaciones.</font></p>      <p align="left"><font size="2" face="Verdana">En aquellos  individuos en que el m&eacute;todo utilizado no detect&oacute; la presencia de dos  mutaciones, se procedi&oacute; a hacer un barrido en 17 de los 27 exones del gen CFTR,  en los que se ha detectado m&aacute;s frecuentemente mutaciones FQ, mediante la  t&eacute;cnica de DHPLC (<i>Denaturing High Performance Liquid Chromatography</i>)(14). En el individuo P7, heterocigoto para F508, se  detect&oacute; la presencia de la mutaci&oacute;n 4005+1G&gt;A, situada en el primer  nucle&oacute;tido del ex&oacute;n 20. Esta mutaci&oacute;n se ha detectado, con baja frecuencia, en  diferentes poblaciones europeas, y cuando aparece en combinaci&oacute;n con F508del,  provoca un fenotipo grave.</font></p>      <p align="left"><font size="2" face="Verdana">A fin de  definir el espectro mutacional de la FQ en nuestro medio, ser&iacute;a de mucha  importancia realizar an&aacute;lisis poblacionales de tipos y frecuencias mutacionales  presentes en los pacientes fibroqu&iacute;sticos de Paraguay. Adem&aacute;s, ser&iacute;a necesario  realizar un sondeo poblacional de portadores de las mutaciones m&aacute;s frecuentes  que permitir&iacute;a definir mejor el riesgo real de FQ en la poblaci&oacute;n. Estos datos  permitir&iacute;an pronosticar con mayor exactitud los riesgos de herencia y  desarrollo de la enfermedad en familias fibroqu&iacute;sticas. La t&eacute;cnica puesta a  punto en nuestro laboratorio servir&iacute;a para realizar un sondeo poblacional de  portadores de mutaciones para la FQ, paso siguiente a encarar por nuestro  equipo.</font></p>      <p align="left"><font size="2" face="Verdana">Ser&iacute;a  muy &uacute;til poder continuar con los estudios de otras mutaciones del gen CFTR en  estos mismos pacientes para poder correlacionar los hallazgos cl&iacute;nicos con las  diferentes combinaciones asociadas de otras mutaciones frecuentes en la regi&oacute;n  como ser G542X, R553X, W1282X, N1303K, R117H, entre otras.</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>AGRADECIMIENTOS</b></font></p>     ]]></body>
<body><![CDATA[<p align="left"><font size="2" face="Verdana">Agradecemos a las Doctoras Antonieta  Rojas de Arias y Leticia Olavarrieta Sccapini por sus sugerencias y por la  revisi&oacute;n de este manuscrito, a los Licenciados Ana G&oacute;mez y a Jorge Alfonso por  la asistencia t&eacute;cnica. Este trabajo fue financiado por la Direcci&oacute;n General de Investigaci&oacute;n Cient&iacute;fica  y Tecnol&oacute;gica de la Universidad Nacional de Asunci&oacute;n (UNA). Las  muestras de los pacientes con FQ fueron brindadas por la Dra. Marta Ascurra,  Directora del Programa de Prevenci&oacute;n de la Fibrosis Qu&iacute;stica y del Retardo  Mental del Ministerio de  Salud P&uacute;blica y Bienestar Social (MSPYBS).</font></p>       <p align="justify">&nbsp;</p>     <p align="left"><font size="3" face="Verdana"><b>REFERENCIAS</b></font></p>     <!-- ref --><p align="left"><font size="2" face="Verdana">1. Chertkoff L. Anales de la  Fundaci&oacute;n Alberto Roemmers. Buenos Aires: Roemmers; 1998.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103341&pid=S1683-9803201200010000500001&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">2.  Gelehrter TD, Collins FS. Principles of the medical genetics. Baltimore:  Williams &amp; Wilkins; 1990.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103342&pid=S1683-9803201200010000500002&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">3.  Collins FS. Cystic fibrosis:  molecular biology and therapeutic implications. Science. 1992; 256:774-79.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103343&pid=S1683-9803201200010000500003&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">4.  Welsh MJ, Smith AE. Fibrosis qu&iacute;stica. Investigaci&oacute;n  y Ciencia. 1996;233:16-24.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103344&pid=S1683-9803201200010000500004&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">5.  Cystic Fibrosis Genetics Analysis Consortium.&nbsp; Population variation of  common cystic fibrosis mutations. Hum Mutat. 1994;4:167-77.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103345&pid=S1683-9803201200010000500005&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">6. Kerem B, Rommens JM, Buchanan JA. Identification of  the cystic fibrosis gene: genetic analysis. Science. 1989;245:1073-1080.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103346&pid=S1683-9803201200010000500006&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">7. Cheng SH, Gregory RJ, Marshall J. Defective  intracellular traffic and processing of CFTR is the molecular basis of most  cystic fibrosis. Cell. 1990;63:827-34.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103347&pid=S1683-9803201200010000500007&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">8. Bear CE, Li CH, Kartner N. Purification and  functional reconstitution of the cystic fibrosis transmembrane conductance  regulator (CFTR). Cell. 1992;68:809-18.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103348&pid=S1683-9803201200010000500008&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">9.  Paraguay. Ministerio de Salud P&uacute;blica y Bienestar Social. Direcci&oacute;n General de  Programas de Salud. Programa de Prevenci&oacute;n de Fibrosis Qu&iacute;stica y del Retardo  Mental. Gu&iacute;a Cl&iacute;nica: Fibrosis C&iacute;stica. Asunci&oacute;n:MSPBS; 2009.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103349&pid=S1683-9803201200010000500009&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">10.  Roque M, Castellanos M, Pott-Godoy C. Diagn&oacute;stico de la deleci&oacute;n DF508 en el  gen CFTR a trav&eacute;s de mutag&eacute;nesis dirigida mediada por PCR. Arch Argent Pediatr. 2000;98(5): 304-309.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103350&pid=S1683-9803201200010000500010&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">11. Haliassos A, Chomel JC, Tesson L. Modification of enzymatically  amplified DNA for the detection of point mutations. Nucleic Acids Res.  1989;17:3606.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103351&pid=S1683-9803201200010000500011&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">12. Friedman KJ, Highsmith EW, Silverman LM. Detecting  multiple cystic fibrosis mutations by polymerase chain reaction-mediated  site-directed mutagenesis. Clin Chem. 1991;37:753-55.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103352&pid=S1683-9803201200010000500012&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">13. Friedman KJ, Highsmith EW.Jr. Molecular biology  and pathology. London: Academic Press; 1993.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103353&pid=S1683-9803201200010000500013&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --><!-- ref --><p align="left"><font size="2" face="Verdana">14. Le-Marechal C, Audrezet MP, Quere I, Raguenes O,  Langonne S, Ferec C. Complete and rapid scanning of the cystic fibrosis transmembrane  conductance regulator (CFTR) gene by denaturing highperformance liquid  chromatography (D-HPLC): major implications for genetic counselling. Hum Genet.  2001;108:290-98.</font>&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=103354&pid=S1683-9803201200010000500014&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --> ]]></body><back>
<ref-list>
<ref id="B1">
<label>1</label><nlm-citation citation-type="book">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Chertkoff]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
</person-group>
<source><![CDATA[Anales de la Fundación Alberto Roemmers]]></source>
<year>1998</year>
<publisher-loc><![CDATA[Buenos Aires ]]></publisher-loc>
<publisher-name><![CDATA[Roemmers]]></publisher-name>
</nlm-citation>
</ref>
<ref id="B2">
<label>2</label><nlm-citation citation-type="book">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Gelehrter]]></surname>
<given-names><![CDATA[TD]]></given-names>
</name>
<name>
<surname><![CDATA[Collins]]></surname>
<given-names><![CDATA[FS]]></given-names>
</name>
</person-group>
<source><![CDATA[Principles of the medical genetics]]></source>
<year>1990</year>
<publisher-loc><![CDATA[Baltimore ]]></publisher-loc>
<publisher-name><![CDATA[Williams & Wilkins]]></publisher-name>
</nlm-citation>
</ref>
<ref id="B3">
<label>3</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Collins]]></surname>
<given-names><![CDATA[FS]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Cystic fibrosis: molecular biology and therapeutic implications]]></article-title>
<source><![CDATA[Science.]]></source>
<year>1992</year>
<volume>256</volume>
<page-range>774-79</page-range></nlm-citation>
</ref>
<ref id="B4">
<label>4</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Welsh]]></surname>
<given-names><![CDATA[MJ]]></given-names>
</name>
<name>
<surname><![CDATA[Smith]]></surname>
<given-names><![CDATA[AE]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Fibrosis quística]]></article-title>
<source><![CDATA[Investigación y Ciencia.]]></source>
<year>1996</year>
<volume>233</volume>
<page-range>16-24</page-range></nlm-citation>
</ref>
<ref id="B5">
<label>5</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Cystic]]></surname>
<given-names><![CDATA[Fibrosis]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Population variation of common cystic fibrosis mutations]]></article-title>
<source><![CDATA[Hum Mutat.]]></source>
<year>1994</year>
<volume>4</volume>
<page-range>167-77</page-range></nlm-citation>
</ref>
<ref id="B6">
<label>6</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Kerem]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Rommens]]></surname>
<given-names><![CDATA[JM]]></given-names>
</name>
<name>
<surname><![CDATA[Buchanan]]></surname>
<given-names><![CDATA[JA]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Identification of the cystic fibrosis gene: genetic analysis]]></article-title>
<source><![CDATA[Science.]]></source>
<year>1989</year>
<volume>245</volume>
<page-range>1073-1080</page-range></nlm-citation>
</ref>
<ref id="B7">
<label>7</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Cheng]]></surname>
<given-names><![CDATA[SH]]></given-names>
</name>
<name>
<surname><![CDATA[Gregory]]></surname>
<given-names><![CDATA[RJ]]></given-names>
</name>
<name>
<surname><![CDATA[Marshall]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Defective intracellular traffic and processing of CFTR is the molecular basis of most cystic fibrosis]]></article-title>
<source><![CDATA[Cell.]]></source>
<year>1990</year>
<volume>63</volume>
<page-range>827-34</page-range></nlm-citation>
</ref>
<ref id="B8">
<label>8</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Bear]]></surname>
<given-names><![CDATA[CE]]></given-names>
</name>
<name>
<surname><![CDATA[Li]]></surname>
<given-names><![CDATA[CH]]></given-names>
</name>
<name>
<surname><![CDATA[Kartner]]></surname>
<given-names><![CDATA[N]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Purification and functional reconstitution of the cystic fibrosis transmembrane conductance regulator (CFTR)]]></article-title>
<source><![CDATA[Cell.]]></source>
<year>1992</year>
<volume>68</volume>
<page-range>809-18</page-range></nlm-citation>
</ref>
<ref id="B9">
<label>9</label><nlm-citation citation-type="book">
<collab>Ministerio de Salud Pública y Bienestar Social^dDirección General de Programas de Salud. Programa de Prevención de Fibrosis Quística y del Retardo Mental</collab>
<source><![CDATA[Guía Clínica: Fibrosis Cística]]></source>
<year>2009</year>
<publisher-loc><![CDATA[Asunción ]]></publisher-loc>
<publisher-name><![CDATA[MSPBS]]></publisher-name>
</nlm-citation>
</ref>
<ref id="B10">
<label>10</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Roque]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Castellanos]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Pott-Godoy]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Diagnóstico de la deleción DF508 en el gen CFTR a través de mutagénesis dirigida mediada por PCR]]></article-title>
<source><![CDATA[Arch Argent Pediatr.]]></source>
<year>2000</year>
<volume>98</volume>
<numero>5</numero>
<issue>5</issue>
<page-range>304-309</page-range></nlm-citation>
</ref>
<ref id="B11">
<label>11</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Haliassos]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Chomel]]></surname>
<given-names><![CDATA[JC]]></given-names>
</name>
<name>
<surname><![CDATA[Tesson]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Modification of enzymatically amplified DNA for the detection of point mutations]]></article-title>
<source><![CDATA[Nucleic Acids Res.]]></source>
<year>1989</year>
<volume>17</volume>
<page-range>3606</page-range></nlm-citation>
</ref>
<ref id="B12">
<label>12</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Friedman]]></surname>
<given-names><![CDATA[KJ]]></given-names>
</name>
<name>
<surname><![CDATA[Highsmith]]></surname>
<given-names><![CDATA[EW]]></given-names>
</name>
<name>
<surname><![CDATA[Silverman]]></surname>
<given-names><![CDATA[LM]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Detecting multiple cystic fibrosis mutations by polymerase chain reaction-mediated site-directed mutagenesis]]></article-title>
<source><![CDATA[Clin Chem.]]></source>
<year>1991</year>
<volume>37</volume>
<page-range>753-55</page-range></nlm-citation>
</ref>
<ref id="B13">
<label>13</label><nlm-citation citation-type="book">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Friedman]]></surname>
<given-names><![CDATA[KJ]]></given-names>
</name>
<name>
<surname><![CDATA[Highsmith]]></surname>
<given-names><![CDATA[EW]]></given-names>
</name>
</person-group>
<source><![CDATA[Jr. Molecular biology and pathology]]></source>
<year>1993</year>
<publisher-loc><![CDATA[London ]]></publisher-loc>
<publisher-name><![CDATA[Academic Press]]></publisher-name>
</nlm-citation>
</ref>
<ref id="B14">
<label>14</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Le-Marechal]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
<name>
<surname><![CDATA[Audrezet]]></surname>
<given-names><![CDATA[MP]]></given-names>
</name>
<name>
<surname><![CDATA[Quere]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
<name>
<surname><![CDATA[Raguenes]]></surname>
<given-names><![CDATA[O]]></given-names>
</name>
<name>
<surname><![CDATA[Langonne]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Ferec]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Complete and rapid scanning of the cystic fibrosis transmembrane conductance regulator (CFTR) gene by denaturing highperformance liquid chromatography (D-HPLC): major implications for genetic counselling]]></article-title>
<source><![CDATA[Hum Genet.]]></source>
<year>2001</year>
<volume>108</volume>
<page-range>290-98</page-range></nlm-citation>
</ref>
</ref-list>
</back>
</article>