


 Spanish (pdf)
 Article in xml format
 Article references

 Automatic translation
 Send this article by e-mail
 Cited by SciELO
 Similars in
SciELO

 Permalink


INTRODUCCIÓN
Las enfermedades priónicas en humanos representan un grupo de trastornos neurodegenerativos poco comunes, caracterizadas por un curso progresivo fatal e irreversible, causado por la acumulación anormal de una proteína priónica mal plegada en el cerebro. La naturaleza incurable de estos trastornos se fundamenta en la ausencia de terapia definitiva, lo que establece un pronóstico invariablemente fatal1,2.
El diagnóstico representa un desafío debido a su rareza y a la similitud de los síntomas con otras patologías neurodegenerativas. Se basa en la combinación de hallazgos clínicos, pruebas neuropsicológicas, estudios de neuroimagen (resonancia magnética cerebral o electroencefalograma). Además, el análisis del líquido cefalorraquídeo puede revelar niveles elevados de biomarcadores, aunque el diagnóstico definitivo requiere la confirmación post mortem mediante biopsia cerebral o autopsia3,4.
La enfermedad de Creutzfeldt-Jakob (ECJ), denominada en honor a los neurólogos Hans Gerhard Creutzfeldt y Alfons Maria Jakob, es una enfermedad que afecta a personas mayores, aunque también puede presentarse en formas genéticas y adquiridas1. Las enfermedades priónicas presentan un componente genético hereditario, habiéndose establecido más de 20 mutaciones causantes de formas hereditarias5,6. Se manifiesta con síntomas neurológicos progresivos, deterioro cognitivo, mioclonías, ataxia y demencia, con una evolución rápida que conduce a la muerte en cuestión de meses2,3.
A pesar de su baja incidencia, las enfermedades priónicas tienen un impacto significativo en la salud pública debido a su alta mortalidad, falta de tratamientos efectivos y el desafío que supone su diagnóstico temprano y preciso7,8. Su etiología representa uno de los descubrimientos más revolucionarios en la historia de la biología molecular, al ser provocadas por un agente infeccioso desprovisto de material genético9,10. La naturaleza infecciosa fue establecida mediante trabajos pioneros que demostraron la transmisibilidad de estas enfermedades11-13.
Situación global
Entre 1993 y 2020, se reportaron 27.872 casos de encefalopatías espongiformes transmisibles (EET) en 34 países con programas de vigilancia activa. La distribución fue heterogénea, con una carga elevada en Estados Unidos (5.156 casos), Francia (3.276 casos), Alemania (3.212 casos) e Italia (2.995 casos). Durante este período, se observó un aumento progresivo en la incidencia anual y la mortalidad global1.
Estados Unidos: La incidencia anual se estima en 0,97 casos por millón de habitantes, con el 61,8% de los casos en mayores de 65 años. Solo se han reportado tres casos de la variante ECJ, todos asociados a exposición fuera del país2.
Chile: La incidencia de EET supera el promedio global (2 o más casos por millón vs. 0,5-1 caso mundial). Entre 2001 y 2007, la macroregión sur registró la mayor incidencia (4,11 casos por millón)3.
Uruguay: La incidencia de ECJ es de 0,7 casos por millón (1997-2009), con 42 casos reportados (34 esporádicos y 8 genéticos)4.
México: La tasa global de EET oscila entre 0,25 y 2 casos por millón. Se documentaron 74 casos en el período 1990-2023, con incidencia estimada de 0,58 casos por millón anualmente1,14.
Colombia: Hasta 2016, se registraron 29 casos de ECJ en adultos de 50-70 años, con progresión rápida (≤8 meses desde síntomas hasta desenlace fatal)15.
Venezuela: Hasta 2017, se identificaron 19 casos definitivos de ECJ. La crisis sanitaria ha dificultado la vigilancia de enfermedades priónicas14.
Brasil: Entre 2005-2021, Brasil registró 359 casos confirmados por laboratorio15-17.
Argentina: Registró 83% de casos esporádicos y 17% genéticos (mutación E200K 15,6%). Reportaron 211 casos durante 1997-2008, con incidencia de 0,85 casos por millón en 200818.
Perú: Reportó 11 casos durante 2014-2024 con incidencia de 0,5 casos por millón de habitantes. La edad media de presentación fue 59,2 años con duración promedio de enfermedad de 8,8 meses19.
Paraguay: No se encontraron casos reportados de enfermedades priónicas humanas en los sistemas de vigilancia consultados. Las búsquedas en bases de datos epidemiológicas latinoamericanas y sistemas de vigilancia regionales no identificaron notificaciones de ECJ u otras enfermedades priónicas humanas en Paraguay.
Nuestro objetivo es proporcionar una revisión exhaustiva de las características clínicas, las estrategias diagnósticas y las opciones de manejo de las enfermedades priónicas, centrándose en la enfermedad de Creutzfeldt-Jakob.
METODOLOGÍA
Se realizó una búsqueda sistemática en PubMed, Scielo y Dialnet, durante noviembre 2024 y enero 2025. Los términos de búsqueda incluyeron "prion", "enfermedades priónicas", "Enfermedad de Creutzfeldt-Jakob", "diagnóstico" y "manejo". La estrategia se basó en el manual Joanna Briggs Institute para síntesis de evidencia, utilizando operadores booleanos en inglés y español. Los criterios de inclusión comprendieron revisiones sistemáticas, meta-análisis, estudios clínicos, cohortes, casos y controles publicados en los últimos 20 años, en inglés o español. Se excluyeron estudios sin metodología diagnóstica o terapéutica descrita, y aquellos no disponibles en texto completo.
RESULTADOS
De los 272 artículos identificados, se seleccionaron 138 para revisión de títulos y resúmenes. Tras eliminar duplicados y estudios no disponibles, se evaluaron 47 artículos en texto completo para la revisión final. El proceso de selección de los estudios se muestra en el diagrama (Figura 1).
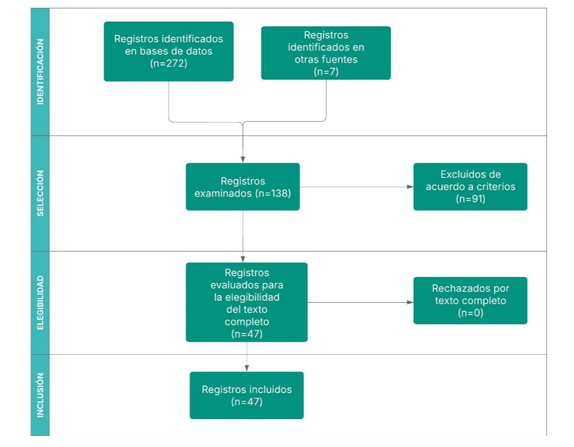
Para facilitar la obtención y comparación de los resultados, se seleccionaron los principales estudios relacionados con las enfermedades priónicas y la ECJ. Esta organización permitió una comparación sistemática de la evidencia científica, destacando la progresión en la comprensión de la patogénesis, las manifestaciones clínicas y las estrategias de manejo (Tabla 1).
Tabla 1. Características de estudios incluidos
| Aspecto | Autor(es) | Año | País | Tipo de Estudio | Diseño del estudio | Resultado Principal |
|---|---|---|---|---|---|---|
| Estructura y Patogénesis | Prusiner20 | 1982 | EE.UU. | Experimental | Investigación básica | Describió la proteína priónica y su auto-replicación sin ácido nucleico. |
| Horwich et al21 | 1997 | EE.UU. | Revisión teórica | Análisis conformacional | Definieron priones como proteínas mal plegadas que propagan su conformación anormal. | |
| Gambetti22 | 2000 | EE.UU. | Revisión | Narrativa | Describió el mecanismo de replicación por conversión conformacional. | |
| Wille et al23 | 2009 | EE.UU. | Estudio estructural | Criomicroscopía electrónica | Detallaron la estructura tridimensional del prión a nivel atómico. | |
| Corsaro et al24 | 2012 | Italia | Revisión | Revisión de mecanismos | La agregación de priones en el cerebro induce neurotoxicidad y neurodegeneración. | |
| Satoh et al25 | 2019 | Japón | Cuantitativo/postmortem | Análisis de tejidos | Detectaron actividad priónica en tejido digestivo (apéndice, esófago). | |
| Rudge et al26 | 2019 | R. Unido | Neuropatológico | Estudio de muestras | Encontraron depósitos de priones en vías espinotalámicas de la médula espinal. | |
| Sigurdson et al27 | 2019 | EE.UU. | Revisión | Narrativa | Reafirmaron que el prión es proteína mal plegada, infecciosa, sin ácido nucleico. | |
| Brandel28 | 2021 | Francia | Revisión | Narrativa | Énfasis en medidas estrictas de control de infección para tejidos de alto riesgo. | |
| Orge et al29 | 2021 | Portugal | Revisión sistemática | Revisión y análisis comparativo | Caracterizaron neuropatológica y neuroinflamatoriamente las EET en hospedadores naturales. | |
| Zerr et al30 | 2024 | Alemania | Revisión | Narrativa | Describieron características neuropatológicas: espongiosis, pérdida neuronal y gliosis astrocítica. | |
| Síntomas Clínicos | Johnson et al31 | 1998 | EE.UU. | Revisión clínica | Narrativa | Describió la tríada clásica: demencia rápida, mioclonías y alteraciones visuales/cerebelosas. |
| Collinge32 | 2001 | R. Unido | Revisión clínica | Sistemática y meta-análisis | Describió el espectro de síntomas neurológicos y psiquiátricos. | |
| Rabinovici et al33 | 2006 | EE.UU. | Observacional | Casos y controles | Caracterizaron la progresión rápida de los síntomas. | |
| Appleby et al34 | 2012 | Alemania | Observacional | Cohorte retrospectiva | Documentaron la heterogeneidad de síntomas cognitivos y motores. | |
| Baiardi et al35 | 2018 | Italia | Neuropatológico | Análisis de expedientes | Encontraron alteraciones en el sistema nervioso periférico. | |
| Nasralla et al36 | 2020 | EE.UU. | Revisión | Narrativa | Destacaron síntomas neuropsiquiátricos iniciales (cambios conductuales, confusión). | |
| Zayas et al37 | 2022 | Cuba | Descriptivo | Caracterización clínica | Caracterizaron sintomatología: demencia rápida, mioclonías y alteraciones visuales. | |
| Concha et al38 | 2023 | Chile | Reporte de caso | Análisis clínico | Reportaron un caso atípico con polineuropatía periférica. | |
| Piñar et al39 | 2023 | España | Revisión general | Revisión bibliográfica | Sintetizaron el cuadro clínico típico de demencia progresiva, ataxia y alteraciones del movimiento. | |
| Variantes de la ECJ | Parchi et al40 | 1999 | Italia | Clínico | Serie de casos | Clasificaron las variantes: esporádica, familiar e iatrogénica. |
| Mead et al41 | 2003 | R. Unido | Genético | Estudio de asociación | Identificaron variante genética asociada a la ECJ familiar. | |
| Mead et al42 | 2015 | R. Unido | Descripción | Revisión/reporte | Describieron nueva enfermedad priónica hereditaria con amiloidosis sistémica por PrP. | |
| Brandel et al43 | 2020 | Francia | Reporte de caso | Descripción de caso | Confirmaron caso de vECJ tras accidente laboral con incubación de 7,5 años. | |
| Exeni et al44 | 2020 | Argentina | Serie de casos | Análisis de casos | Reportó variantes clínicas específicas según el tipo de mutación. | |
| López et al45 | 2020 | España | Reporte de caso | Uso de RM | Describieron los hallazgos de una variante atáxico-cerebelosa. | |
| Appleby et al46 | 2022 | EE.UU. | Revisión | Narrativa | Describieron cómo el polimorfismo en el codón 129 del gen PRNP influye en susceptibilidad y fenotipo. | |
| Khadka et al47 | 2022 | Australia | Revisión | Narrativa | Categorizaron los mecanismos de transmisión: esporádica, genética, iatrogénica y zoonótica. | |
| Diagnóstico | Collins et al48 | 2006 | Australia | Diagnóstico | Cohorte prospectiva | Validaron criterios diagnósticos actualizados. |
| Geschwind et al49 | 2007 | EE.UU. | Revisión diagnóstica | Casos y controles | Evaluaron utilidad de RM y EEG. | |
| Geschwind et al50 | 2008 | EE.UU. | Revisión diagnóstica | Serie de casos | Énfasis en diferenciar ECJ de Alzheimer. | |
| Zerr et al51 | 2009 | Alemania | Observacional | Cohorte prospectiva | Validaron biomarcadores proteicos en LCR como herramienta diagnóstica. | |
| Caobelli et al52 | 2015 | Italia | Revisión sistemática | Revisión de neuroimagen | La RM es herramienta clave para diagnóstico. | |
| Gaudino et al53 | 2017 | Italia | Revisión | Diagnósticos diferenciales | Diferenciaron la ECJ de otras demencias rápidas. | |
| Hermann et al54 | 2018 | Alemania | Diagnóstico | Estudio de validación | Validaron la técnica RT-QuIC para diagnóstico de la ECJ. | |
| Pascuzzo et al55 | 2020 | EE.UU. | Observacional/translacional | Estudio transversal | El patrón de propagación en RM es específico del subtipo de ECJ. | |
| Figgie et al56 | 2021 | EE.UU. | Revisión | Narrativa | Listaron diagnósticos diferenciales (Alzheimer, encefalitis autoinmune). | |
| Cárdenas et al57 | 2022 | México | Serie de casos | Retrospectivo descriptivo | Reportaron hiperintensidad cortical en FLAIR/RM como hallazgo prevalente. | |
| Goldman et al58 | 2022 | EE.UU. | Guía de práctica | Guía clínica | Actualizaron las prácticas de asesoramiento genético. | |
| Betancor et al59 | 2023 | España | Revisión | Revisión de biomarcadores | Destacaron avances en biomarcadores para diagnóstico temprano. | |
| Manara et al60 | 2024 | Italia | Revisión | Revisión de imagen | La RM es esencial para diferenciar ECJ de otras demencias. | |
| Tratamiento y Terapia | White et al61 | 2003 | R. Unido | Preclínico | Experimental in vitro/in vivo | Evaluaron eficacia de compuestos antiprion en modelos animales. |
| Ghaemmaghami et al62 | 2010 | EE.UU. | Terapia | Experimental en modelos | Evaluaron estrategias de inhibición de replicación del prión. | |
| Susmita63 | 2021 | España | Revisión | Revisión de terapias | Revisó el potencial uso de terapias con células madre. | |
| Tasis64 | 2021 | España | Estudio in vitro | Cribado de proteínas | Identificaron proteínas dominantes negativas que inhiben propagación de priones. | |
| Liu et al65 | 2024 | China | Revisión | Narrativa | Analizaron moléculas y anticuerpos con potencial terapéutico pero eficacia limitada. | |
| Benavente et al66 | 2024 | EE.UU. | Revisión | Narrativa | Concluyen que no existe cura y las terapias son experimentales. |
Fuente: Elaboración propia basada en las referencias (20-66)Leyenda: ECJ: Enfermedad de Creutzfeldt-Jakob; vECJ: variante de la ECJ; EET: Encefalopatías Espongiformes Transmisibles; RM: Resonancia Magnética; EEG: Electroencefalografía; LCR: Líquido Cefalorraquídeo; RT-QuIC: Conversión Inducida por Agitación en Tiempo Real; PrP: Proteína Priónica.
DISCUSIÓN
Se origina con la identificación de la Enfermedad de Kuru entre los pueblos caníbales de Papúa Nueva Guinea en la década de 1950. La práctica cultural de consumir cerebros infectados condujo al desarrollo de esta condición fatal. Aunque estas prácticas se han abandonado, otras causas secundarias de transmisión han surgido, incluyendo procedimientos quirúrgicos contaminados, transfusiones sanguíneas y exposiciones laborales24.
La proteína priónica (PrP) existe en dos isoformas principales: la forma celular no patogénica (PrPC) y la forma patogénica (PrPSc), que presenta un alto contenido de láminas β (~50%), forma agregados insolubles resistentes a proteasas y está codificada por el gen PRNP (20p13). Funcionalmente, PrPC participa en neuroprotección, homeostasis de calcio y plasticidad sináptica, mientras que PrPSc promueve el plegamiento aberrante, formando agregados amiloides neurotóxicos que causan degeneración espongiforme39,40.
El análisis de tendencias temporales demuestra incremento constante de incidencia entre 2007-2020. En Estados Unidos, la incidencia aumentó de 1,06 casos por millón en 2007 a 1,58 casos por millón en 2020 para mujeres. Los números promedio de casos anuales globales se incrementaron de 508,4 casos en el período 1993-2000 a 1.338,2 casos en 2011-20201,69.
Afecta predominantemente personas entre 55-75 años de edad, con una edad media de muerte de 68 años. La distribución por sexo muestra una ligera predominancia femenina: 51,2% mujeres versus 48,8% hombres17,70,71.
La transmisión iatrogénica ocurre por procedimientos neuroquirúrgicos, trasplantes de duramadre, córnea y administración de hormona de crecimiento de origen humano. Se ha documentado transmisión por instrumentos neuroquirúrgicos y transfusiones sanguíneas en la variante ECJ, con una prevalencia estimada de portadores asintomáticos de 1 en 2.000 en Reino Unido75,76.
Presenta una letalidad del 100% con supervivencia media de 4-6 meses desde el diagnóstico. El tiempo medio de supervivencia varía geográficamente: 5 meses en Europa, 9,39 meses en China, 13,5 meses en Taiwán, y 15,7 meses en Japón. Los factores pronósticos favorables incluyen sexo femenino, edad menor y ausencia de complejos de ondas agudas periódicas en electroencefalograma1,69,78-80.
Este proceso refleja un modelo de transmisión por templado proteico, donde la acumulación de PrPSc perpetúa la conversión de nuevas moléculas, exacerbando la patología (Figura 2)37,83-89.
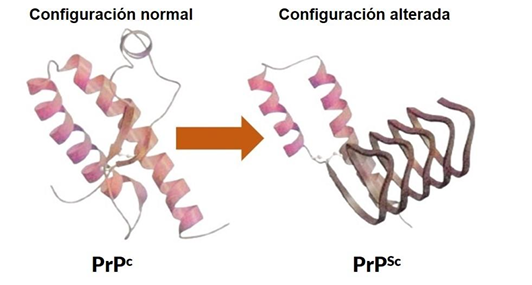
Figura 2. Estructura de un prión infeccioso.Fuente: Elaboración propia adaptado de referencia (24). Representación de la estructura molecular de PrPSc, destacando su conformación en láminas β, en contraste con la isoforma PrPC dominada por α-hélices.
Enfermedades por Priones
Estos trastornos neurodegenerativos resultan de la acumulación anormal de priones en el sistema nervioso central. Clínicamente, se definen por una progresión acelerada que conduce al fallecimiento en corto tiempo90-93. Sus manifestaciones incluyen: trastornos motores, disartria, incoordinación, temblores, espasticidad y cambios sensoriales94-96.
Síntomas Neurológicos
Dentro del espectro neurológico, predominan los trastornos motores, mioclonías, espasmos musculares y rigidez. A ello se suman alteraciones del equilibrio y la marcha, que originan dificultad para deambular o coordinar movimientos. Todos estos síntomas exhiben un curso progresivo que se agrava con la evolución de la enfermedad38,39,97-99.
Alteraciones Cognitivas y Conductuales
Paralelamente, surgen déficits cognitivos como deterioro mnésico, alteraciones del pensamiento y concentración. En el ámbito conductual, son frecuentes cambios de personalidad, depresión, ansiedad y agitación. La evolución de la enfermedad es constante e irreversible, culminando en mortalidad prematura, generalmente en meses o pocos años96-99.
Diagnóstico
El abordaje diagnóstico requiere evaluación clínica integral y análisis de antecedentes. El electroencefalograma (EEG) revela anomalías clave, como complejos periódicos de ondas agudas (PSWC)58,100,101. Las pruebas de laboratorio en LCR detectan biomarcadores como proteína 14-3-3 y tau. Técnicas como RT-QuIC/PMCA permiten confirmar el diagnóstico en fluidos y tejidos57,99,102,103. Los estudios de neuroimagen, particularmente la RM, identifican atrofia cortical, hiperintensidades en T2 y signos característicos55,60,99,104,105.
Tratamiento
El manejo actual se focaliza en tratamiento sintomático y cuidados paliativos. Para los trastornos motores se emplean dopaminérgicos (levodopa) o anticonvulsivantes; los síntomas psiquiátricos requieren antidepresivos o antipsicóticos. En investigación destacan estrategias como inmunización pasiva, terapia génica con oligonucleótidos antisentido y uso de células madre21,63.
Enfermedad de Creutzfeldt-Jakob (ECJ)
Su epidemiología refleja una incidencia menor a 1 caso/millón, con predominio en mayores de 60 años. Las variantes clínicas difieren en frecuencia, edad de inicio y etiopatogenia (Tabla 2)45,52,91,106.
Tabla 2. Diferencias clínicas de las variantes de la Enfermedad de Creutzfeldt-Jakob
| Característica | ECJ Esporádica (sCJD) | ECJ Familiar (fCJD) | ECJ Iatrogénica (iCJD) | vECJ |
|---|---|---|---|---|
| Frecuencia | ~85% de los casos | ~10-15% de los casos | <1% de los casos | Extremadamente rara |
| Edad de inicio | Media: 65 años (55-75) | Media: 50 años (30-60) | Variable (depende de exposición) | Media: <30 años |
| Causa | Mutación espontánea (sin causa identificable) | Mutaciones autosómicas dominantes en PRNP | Exposición a tejido infectado (trasplantes, hormonas) | Consumo de carne bovina infectada (EEB) |
| Síntomas iniciales | Confusión, pérdida de memoria, mioclonías (70%) | Mayor variabilidad psiquiátrica | Progresión más rápida | Síntomas psiquiátricos prominentes |
| Progresión | Rápida: mediana 6 meses | Variable: 12-24 meses | Muy rápida: 3-6 meses | Más lenta: >12 meses |
| Biomarcadores clave | Proteína 14-3-3 (92% sensibilidad); RM: "Signo del pulvinar" (80%) | Genética: Mutación en PRNP; Tau elevada | Historia de exposición; RT-QuIC (85% sensibilidad) | Amígdala tonsilar positiva para PrPSc |
| Diagnóstico definitivo | Clínica, RM, EEG y biomarcadores | Prueba genética + criterios clínicos | Historial médico + confirmación patológica post mortem | Biopsia de amígdala o confirmación post mortem |
Fuente: Elaboración propia basada en las referencias (40-42,45,52,60,91,106)Leyenda: RM: resonancia magnética; EEG: electroencefalograma.
Signos y Síntomas
Los pacientes experimentan síntomas neurológicos con una evolución clínica en tres etapas (temprana, intermedia y tardía) (Tabla 3)38,53,90,92.
Tabla 3. Manifestaciones clínicas de la Enfermedad de Creutzfeldt-Jakob
| Etapa | Síntomas | Prevalencia (%) | Impacto en Calidad de Vida (Escala 1-5*) | Hallazgos Asociados |
|---|---|---|---|---|
| Temprana (0-2 meses) | - Cambios de personalidad - Pérdida de memoria - Dificultad para concentrarse - Visión borrosa - Insomnio | 80-90% | 3 (Moderado: afecta actividades diarias) | - EEG: Ondas lentas difusas - RM: Leve atrofia cortical |
| Intermedia (2-4 meses) | - Ataxia - Mioclonías - Dificultades en el habla - Alucinaciones - Rigidez muscular | 70-85% | 4 (Severo: dependencia parcial) | - EEG: Complejos periódicos (PSWC) - RM: Hiperintensidad en ganglios basales - Proteína 14-3-3 positiva |
| Tardía (>4 meses) | - Demencia rápida - Pérdida total de coordinación - Problemas de deglución - Mutismo - Convulsiones | 95-100% | 5 (Crítico: dependencia total) | - EEG: Actividad epileptiforme - RM: Atrofia cerebral marcada - Post mortem: Depósitos de PrPSc |
Fuente: Elaboración propia basada en las referencias (36,38,53,90,92)Leyenda: EEG: electroencefalograma; RM: resonancia magnética; PrPSc: proteína priónica scrapie.
Diagnóstico y Diagnósticos Diferenciales
Se debe establecer diagnósticos diferenciales frente a otras patologías neurodegenerativas (Alzheimer, demencia vascular, esclerosis múltiple), enfatizando la importancia de la neuroimagen y los biomarcadores (Tabla 4).
Tabla 4. Diagnósticos diferenciales de la Enfermedad de Creutzfeldt-Jakob
| Diagnóstico Diferencial | Características Clínicas | Hallazgos en RM |
|---|---|---|
| Enfermedad de Alzheimer | Pérdida de memoria episódica, desorientación, deterioro cognitivo progresivo. | Atrofia hipocampal y parietal. |
| Demencia vascular | Deterioro cognitivo escalonado, historia de eventos cerebrovasculares, signos neurológicos focales. | Infartos múltiples, leucoaraiosis, microsangrados. |
| Esclerosis múltiple | Síntomas neurológicos multifocales, curso recurrente-remitente. | Lesiones hiperintensas en T2 (sustancia blanca periventricular/callosa). |
| Enfermedad de Huntington | Corea, deterioro cognitivo subcortical, cambios psiquiátricos. | Atrofia caudado/putamen, dilatación ventricular. |
| Demencia por cuerpos de Lewy | Fluctuaciones cognitivas, alucinaciones visuales, parkinsonismo. | Atrofia cortical generalizada, preservación relativa del hipocampo. |
| Encefalitis viral | Fiebre, alteración del estado mental, convulsiones, síntomas meníngeos. | Hiperintensidad en T2 (lóbulos temporales/límbica). |
| Neurosífilis | Deterioro cognitivo, pupilas de Argyll Robertson, psicosis, ataxia. | Atrofia cortical, infartos isquémicos, meningovasculitis. |
| Enfermedad de Parkinson | Bradicinesia, rigidez, temblor en reposo, deterioro cognitivo tardío. | Atrofia de sustancia negra (hipointensidad en T2), preservación cortical inicial. |
| Tumores/neoplasias cerebrales | Cefalea progresiva, déficits focales, convulsiones. | Lesión ocupante de espacio, realce con contraste, edema vasogénico. |
| Encefalopatías metabólicas | Confusión, asterixis, mioclonías, alteraciones electrolíticas. | Edema difuso, hiperintensidad en glóbulos pálidos (T1 en hepatopatía). |
| Deficiencia de vitamina B12 | Anemia megaloblástica, neuropatía periférica, ataxia, deterioro cognitivo. | Atrofia medular cervical, degeneración combinada subaguda (hiperintensidad T2 en cordones posteriores). |
| Intoxicación por metales pesados | Neuropatía, encefalopatía, síntomas gastrointestinales. | Atrofia cortical, afectación de ganglios basales (plomo/mercurio). |
Fuente: Elaboración propia basada en la referencia (53,56,60,109)
En el ámbito del diagnóstico por imagen, los hallazgos de resonancia magnética revelan anomalías características: restricción en la difusión, prolongación de la señal T2 en putamen, cabeza del núcleo caudado y corteza en cinta. Las secuencias ponderadas por difusión detectan alteraciones corticales con elevada precisión diagnóstica (91% de sensibilidad y 97% de especificidad)45,53,57,109.
Los biomarcadores líquidos aportan información crucial: beta-sinucleína, proteína 14-3-3, tau total (T-tau), cadena ligera de neurofilamentos, SNAP-25 y neurogranina. La técnica RT-QuIC identifica proteínas priónicas mal plegadas con elevada sensibilidad y especificidad51,110-112. El EEG contribuye con ondas periódicas trifásicas y complejos periódicos de ondas agudas (PSWC) en el 66% de los casos48,49,109-111.
Estrategias de prevención
Dada la ausencia de tratamientos curativos, la prevención se enfoca en mitigar riesgos mediante: protocolos estrictos de esterilización en neurocirugía, control de derivados sanguíneos y programas de educación médica. El diagnóstico precoz permite aislar casos y contener potenciales brotes28,43,64,113,114.
CONCLUSIONES
Las enfermedades priónicas constituyen un grupo infrecuente de desórdenes neurodegenerativos fatales, caracterizadas por la acumulación aberrante de la proteína priónica en el encéfalo, lo que desencadena una degeneración neuronal progresiva y un deterioro rápido de las funciones cerebrales. Se manifiestan a través de alteraciones conductuales y psiquiátricas, deterioro cognoscitivo de rápida evolución, ataxia, mioclonías y, en fases avanzadas, demencia.
El diagnóstico representa un desafío debido a la heterogeneidad de sus manifestaciones clínicas. Las herramientas diagnósticas incluyen la resonancia magnética, electroencefalograma y análisis del líquido cefalorraquídeo. No obstante, la confirmación definitiva a menudo requiere un análisis neuropatológico post mortem.
Actualmente, no existe una terapia curativa. El manejo se centra en el tratamiento sintomático y los cuidados paliativos. La investigación actual se orienta hacia el desarrollo de terapias dirigidas a interrumpir la propagación de las proteínas priónicas anómalas o revertir su acumulación en el cerebro. Se requiere estandarizar el uso de nuevas herramientas diagnósticas como RT-QuIC en la región, priorizar la investigación sobre neuroprotección sináptica y fortalecer los sistemas de vigilancia para captar la verdadera carga de estas enfermedades en Latinoamérica.

